🧬 Neurofibroma: espectro clínico-patológico, asociación con NF1 y manejo actualizado
Última revisión: 27/09/2026
El neurofibroma es un tumor benigno de la vaina nerviosa periférica, originado en una mezcla heterogénea de células de Schwann, fibroblastos, pericitos y células inflamatorias, a diferencia del schwannoma que es puramente de células de Schwann. Aunque puede presentarse como una lesión solitaria esporádica, su importancia clínica radica en su asociación con la neurofibromatosis tipo 1 (NF1) (enfermedad de von Recklinghausen), donde aparece en sus formas múltiple y plexiforme, esta última integrada en el continuo neurofibroma plexiforme → ANNUBP → MPNST. En las personas con NF1, el riesgo acumulado de MPNST a lo largo de la vida se sitúa aproximadamente en el 8-13%, y muchos casos surgen sobre lesiones plexiformes o precursoras atípicas. La clasificación de la Organización Mundial de la Salud (OMS 2020) distingue tres variantes principales: neurofibroma localizado, neurofibroma difuso y neurofibroma plexiforme, este último fuertemente asociado a NF1, pero no suficiente por sí solo para establecer el diagnóstico en una persona sin un progenitor afectado. Esta ficha, actualizada a 2026, desarrolla de manera extensa la epidemiología, clínica, radiología (con especial énfasis en el signo de la diana en RM), histopatología, inmunohistoquímica, genética molecular (pérdida de NF1, alteraciones en CDKN2A, TP53, SUZ12), diagnóstico diferencial, opciones terapéuticas (incluyendo los inhibidores de MEK como selumetinib en neurofibromas plexiformes) y el seguimiento oncológico prolongado.
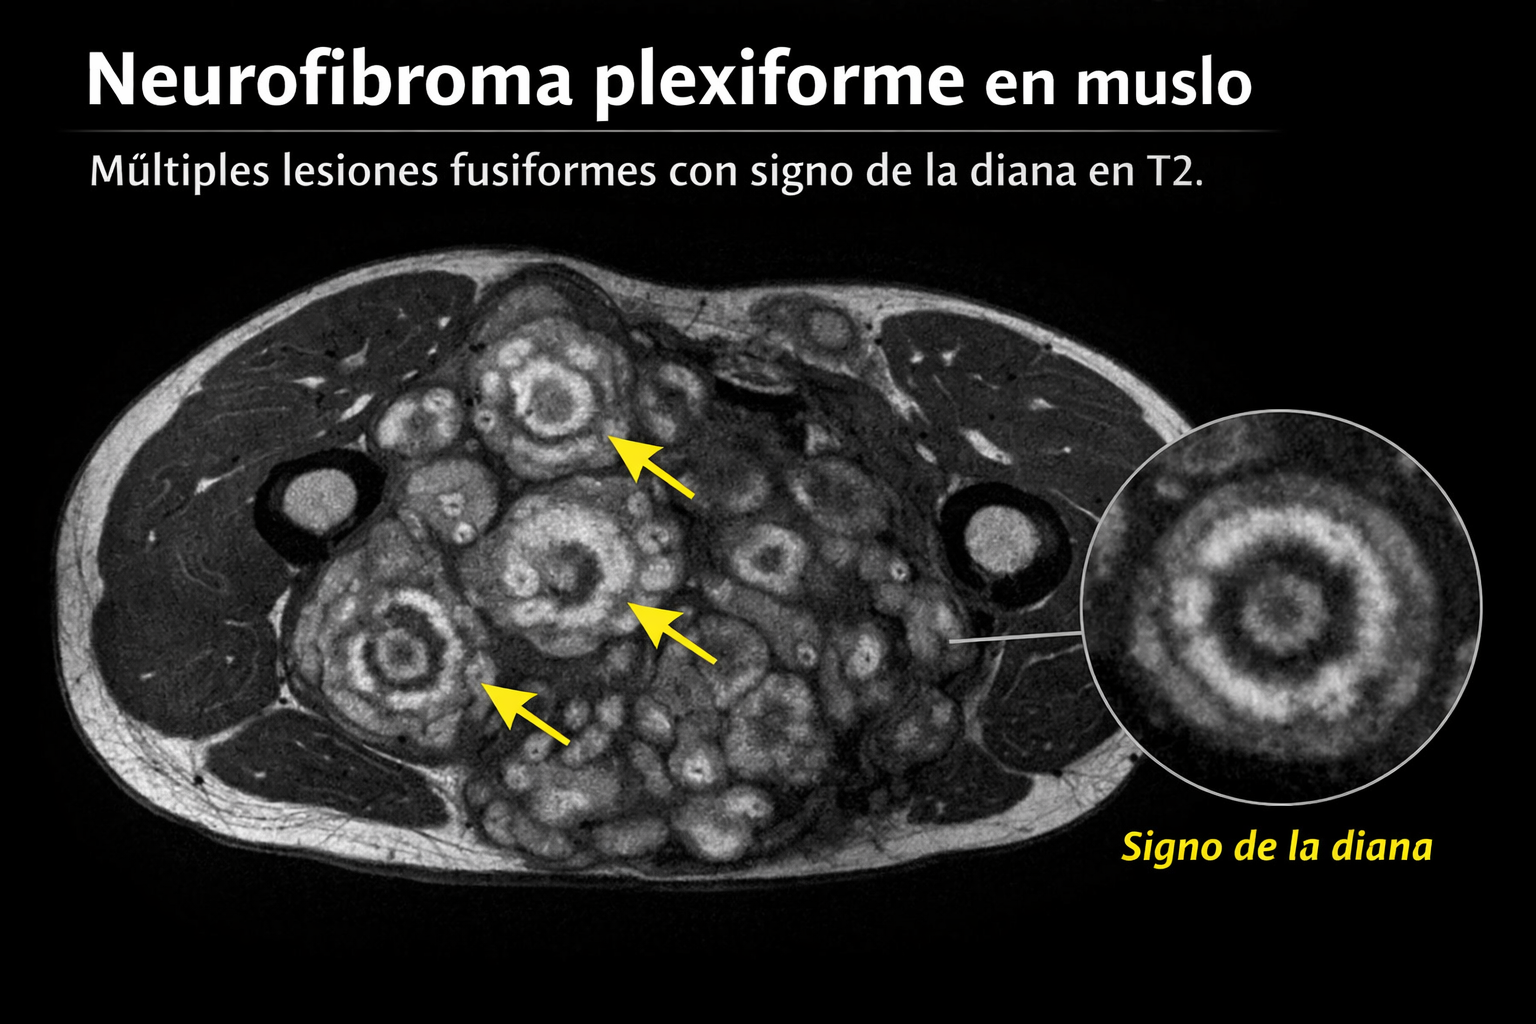
Hallazgo radiológico característico
0) En 1 minuto
- ✅ Definición: El neurofibroma es un tumor benigno de la vaina nerviosa periférica, no encapsulado, compuesto por una mezcla de células de Schwann, fibroblastos, pericitos, mastocitos y células inflamatorias en una matriz mixoide.
- ✅ Variantes clínicas (OMS 2020):
- 🔹 Neurofibroma localizado (90%): Solitario, esporádico, superficial o profundo. Bajo riesgo de transformación.
- 🔹 Neurofibroma difuso: Infiltrativo, afecta piel y tejido subcutáneo, típico de niños y adultos jóvenes.
- 🔹 Neurofibroma plexiforme: Fuertemente asociado a NF1 y frecuente en este síndrome. Afecta largos segmentos nerviosos, aspecto multinodular en «bolsa de gusanos». En NF1 existe un riesgo acumulado de MPNST a lo largo de la vida de aproximadamente 8-13%; el PN es una de las principales lesiones precursoras.
- ✅ Asociación sindrómica: Neurofibromatosis tipo 1 (NF1) por mutación en el gen NF1 (17q11.2), que codifica la neurofibromina. Criterios diagnósticos revisados 2021: en ausencia de un progenitor afectado se requieren ≥2 criterios; incluyen hallazgos pigmentarios, neurofibromas/PN, glioma de vía óptica, nódulos de Lisch o anomalías coroideas, lesión ósea característica y una variante patogénica en NF1.
- ✅ Clínica: Masa blanda, renitente, signo del botón de campana (invaginación con la presión). El neurofibroma plexiforme puede causar deformidades, hipertrofia de extremidades, dolor neuropático.
- ✅ Imagen (RM): Signo de la diana en T2: centro hipointenso (tejido fibroso), anillo hiperintenso (estroma mixoide).
- ✅ Histopatología: Proliferación fusocelular en estroma mixoide, con mastocitos, sin cápsula, con infiltración del nervio.
- ✅ Inmunohistoquímica: S100+ (débil, parcheado), SOX10+, CD34+ (fibroblastos).
- ✅ Tratamiento: Observación en neurofibromas localizados asintomáticos. Cirugía en sintomáticos o sospecha de transformación. Inhibidores de MEK como selumetinib y mirdametinib disponen de indicaciones actuales para PN sintomáticos e inoperables asociados a NF1, con uso ajustado a edad, formulación, ficha técnica y contexto regulatorio.
1) Conceptos generales
1.1 Definición y origen celular
El neurofibroma es un tumor benigno de la vaina nerviosa periférica, no encapsulado, que se origina a partir de una célula precursora de la cresta neural con capacidad de diferenciación hacia células de Schwann, fibroblastos y pericitos. A diferencia del schwannoma, que está compuesto exclusivamente por células de Schwann, el neurofibroma contiene una mezcla heterogénea de:
- Células de Schwann: Constituyen el componente neoplásico principal, con pérdida bialélica de NF1.
- Fibroblastos: CD34+.
- Pericitos.
- Mastocitos.
- Células inflamatorias.
- Matriz extracelular mixoide y colágena.
1.2 Neurofibroma vs. schwannoma: diferencias clave
| Característica | Neurofibroma | Schwannoma |
|---|---|---|
| Cápsula | Ausente (infiltra el nervio) | Presente (epineuro/perineuro) |
| Relación con el nervio | Concéntrica (engloba fascículos) | Excéntrica (desplaza fascículos) |
| Composición celular | Mezcla: células de Schwann, fibroblastos, pericitos | Exclusivamente células de Schwann |
| Signo de la diana (RM T2) | Presente (centro hipointenso, anillo hiperintenso) | Invertido (centro isointenso, periferia hiperintensa) |
| S100 | + débil, parcheado | +++ difuso, nuclear |
| CD34 | Positivo en fibroblastos | Negativo |
| Neurofibromatosis | NF1 (plexiforme) | NF2-related schwannomatosis / otras schwannomatosis |
| Transformación maligna | 8-12% en NF1 (plexiforme) | Excepcional |
2) Variantes clínicas de neurofibroma (OMS 2020)
2.1 Neurofibroma localizado
- Frecuencia: 90% de todos los neurofibromas.
- Presentación: Solitario, esporádico, puede ser superficial (cutáneo) o profundo (nervio periférico).
- Clínica: Nódulo cutáneo o subcutáneo, blando, a veces pediculado. Signo del botón de campana (se invagina con la presión). Indoloro.
- Localización: Cualquier localización, más frecuente en tronco, cabeza, cuello, extremidades.
- Asociación con NF1: Puede ser esporádico o formar parte de NF1 (múltiples).
- Riesgo de transformación: Muy bajo.
2.2 Neurofibroma difuso
- Presentación: Infiltrativo, afecta piel y tejido subcutáneo de forma difusa, sin formar nódulos definidos.
- Edad: Típico de niños y adultos jóvenes.
- Localización: Cabeza, cuello, tronco.
- Histología: Proliferación difusa de células fusiformes en estroma mixoide, con frecuentes corpúsculos táctiles (cuerpos de Wagner-Meissner-like).
- Asociación con NF1: Puede asociarse a NF1.
2.3 Neurofibroma plexiforme
- Definición: Tumor benigno que afecta a largos segmentos nerviosos, con aspecto multinodular y fusiforme, descrito clásicamente como «bolsa de gusanos».
- Frecuencia: Presente en el 30-50% de los pacientes con NF1.
- Localización: Troncos nerviosos mayores (plexo braquial, plexo lumbar, nervios de extremidades, cabeza y cuello).
- Clínica: Masa blanda, mal definida, que puede causar deformidades, hipertrofia de extremidades, dolor neuropático, compresión de estructuras vecinas.
- Riesgo de transformación maligna: en NF1, el riesgo acumulado de MPNST a lo largo de la vida es aproximadamente del 8-13%; el PN y las lesiones precursoras atípicas forman parte del continuo de transformación.
- Relación con NF1: es una manifestación muy característica, pero en una persona sin un progenitor afectado cuenta como un criterio y no confirma por sí sola el diagnóstico.
2.4 Otras variantes
- Neurofibroma atípico: Con atipia nuclear, hipercelularidad, pero sin necrosis ni mitosis atípicas. Riesgo incierto de progresión.
- Neurofibroma mixoide: Predominio de estroma mixoide.
- Neurofibroma pigmentado.
3) Neurofibromatosis tipo 1 (enfermedad de von Recklinghausen)
3.1 Genética
- Gen: NF1 (17q11.2), gen supresor tumoral.
- Proteína: Neurofibromina, que regula negativamente la vía RAS/MAPK (actúa como GAP de RAS).
- Herencia: Autosómica dominante, penetrancia completa a los 20 años. 50% de los casos son esporádicos (mutación de novo).
3.2 Criterios diagnósticos revisados (consenso internacional 2021)
En una persona sin un progenitor que cumpla criterios de NF1 se requieren ≥2 de los siguientes criterios:
- ≥6 manchas café con leche (>5 mm en prepúberes, >15 mm en púberes).
- ≥2 neurofibromas cutáneos de cualquier tipo o ≥1 neurofibroma plexiforme.
- Efélides axilares o inguinales.
- Glioma óptico.
- ≥2 nódulos de Lisch identificados por lámpara de hendidura o ≥2 anomalías coroideas detectadas por OCT/NIR.
- Lesión ósea característica: displasia esfenoidal, arqueamiento anterolateral de la tibia o pseudoartrosis de un hueso largo.
- Variante heterocigota patogénica en NF1 con fracción alélica compatible en tejido aparentemente normal.
En un niño cuyo progenitor cumple criterios de NF1, basta uno de los criterios anteriores. Si sólo existen manchas café con leche y efélides, al menos uno de esos hallazgos pigmentarios debe ser bilateral y debe considerarse el diagnóstico diferencial con síndrome de Legius.
3.3 Riesgo de transformación maligna
Las personas con NF1 tienen un riesgo acumulado de MPNST a lo largo de la vida de aproximadamente 8-13%. Muchos MPNST se desarrollan sobre PN o lesiones precursoras atípicas, pero el riesgo no debe asignarse como un porcentaje fijo a cada PN individual.
4) Clínica
4.1 Neurofibroma localizado
- Masa: Nódulo cutáneo o subcutáneo, de consistencia blanda, renitente, a veces pediculado. Signo del botón de campana (se invagina con la presión).
- Crecimiento: Lento.
- Síntomas: Generalmente asintomático. Puede haber dolor o parestesias si comprime un nervio.
4.2 Neurofibroma plexiforme
- Masa: Mal definida, blanda, que puede extenderse a lo largo de un nervio y sus ramas. Aspecto de «bolsa de gusanos» a la palpación.
- Deformidades: Hipertrofia de la extremidad afectada, asimetría facial, escoliosis.
- Dolor neuropático: Frecuente.
- Síntomas compresivos: Compresión de vía aérea, vasos, médula espinal.
- Signos de transformación maligna: Crecimiento rápido, dolor intenso de nueva aparición, cambio de consistencia (más duro), déficit neurológico progresivo.
4.3 Exploración física
- Inspección de la piel: manchas café con leche, efélides, neurofibromas cutáneos.
- Palpación de masas: consistencia, tamaño, movilidad, signo del botón de campana.
- Exploración neurológica: déficit sensitivo/motor, signo de Tinel.
- Evaluación de deformidades óseas: escoliosis, pseudoartrosis de tibia.
- Examen oftalmológico: nódulos de Lisch (lámpara de hendidura).
5) Imagen
5.1 Radiografía simple
- Neurofibroma intraóseo: Lesión lítica, bien delimitada, con bordes escleróticos.
- Neurofibroma plexiforme: Puede producir erosión ósea por presión, escoliosis, displasia del esfenoides.
5.2 Ecografía
- Masa sólida, hipoecoica, bien delimitada, con refuerzo posterior variable.
- Relación con el nervio visible en cortes transversales (concéntrica).
5.3 Resonancia magnética (RM) - PRUEBA DE ELECCIÓN
- T1: Señal isointensa o hipointensa.
- T2/STIR: Signo de la diana característico: centro hipointenso (tejido fibroso) y anillo hiperintenso (estroma mixoide).
- T1 con contraste: Realce variable, a menudo periférico.
- Neurofibroma plexiforme: Múltiples lesiones fusiformes a lo largo del nervio, con el mismo patrón de señal.
- Hallazgos de sospecha de transformación maligna:
- Pérdida del signo de la diana.
- Necrosis intratumoral.
- Realce periférico heterogéneo.
- Masa de partes blandas infiltrativa.
- Restricción en difusión (ADC bajo).
5.4 PET-TC con FDG
- Indicación: sospecha clínica o radiológica de transformación en una lesión plexiforme/no cutánea.
- Hallazgo: una captación focal o heterogénea elevada puede identificar regiones de mayor riesgo y ayudar a dirigir la biopsia, pero existe solapamiento entre PN, ANNUBP y MPNST.
- Interpretación: no debe usarse un umbral aislado de SUV como criterio diagnóstico; integrar PET, RM, clínica y, cuando proceda, histología/molecular.
6) Histopatología
6.1 Macroscopía
- Masa gris-blanca, firme, de aspecto fasciculado, sin cápsula, que se fusiona con el nervio de origen.
- En el neurofibroma plexiforme, múltiples nódulos fusiformes a lo largo del nervio, dando aspecto de «bolsa de gusanos».
6.2 Microscopía
- Proliferación de células fusiformes con núcleos ondulados, en un estroma mixoide rico en fibras de colágeno tipo I.
- Mastocitos: Abundantes, característicos.
- Ausencia de cápsula.
- Infiltración del nervio: Las células tumorales engloban los fascículos nerviosos.
- Cuerpos táctiles: En el neurofibroma difuso, pueden verse corpúsculos de Wagner-Meissner-like.
- Atipia: En el neurofibroma atípico, puede haber atipia nuclear, hipercelularidad, pero sin mitosis atípicas ni necrosis.
7) Inmunohistoquímica
| Marcador | Expresión | Comentario |
|---|---|---|
| S100 | + (débil, parcheado) | Menos intenso que en schwannoma. |
| SOX10 | + (nuclear) | |
| CD34 | + (en fibroblastos) | Patrón reticular característico. |
| Neurofilamentos | + (axones atrapados) | Confirma infiltración nerviosa. |
| EMA | Negativo | Las células perineurales están ausentes. |
| Desmina, actina | Negativo |
8) Genética molecular
8.1 Neurofibroma esporádico
- Pérdida bialélica de NF1 en las células de Schwann neoplásicas.
- Sin otras alteraciones recurrentes.
8.2 Neurofibroma en NF1
- Mutación germinal en NF1 + pérdida somática del segundo alelo (second hit) en las células de Schwann.
- El estroma (fibroblastos, pericitos) no tiene la mutación.
8.3 Transformación a MPNST
- Alteraciones adicionales en:
- CDKN2A/B (pérdida, 9p21).
- TP53 (mutación, 17p13).
- SUZ12 y EED (pérdida de función, alteraciones epigenéticas).
- EGFR (sobrexpresión).
9) Diagnóstico diferencial
9.1 Con otros tumores de la vaina nerviosa
| Entidad | Clave diferencial |
|---|---|
| Schwannoma | Encapsulado, excéntrico, S100 difuso, CD34-, cuerpos de Verocay. |
| MPNST (sarcoma de vaina nerviosa) | Crecimiento rápido, dolor, atipia, mitosis, necrosis, pérdida H3K27me3. |
| Perineurioma | EMA+, S100-, SOX10-. |
9.2 Otros tumores de partes blandas
- Tumor de células granulares: S100+, SOX10+, pero citoplasma granular eosinófilo.
- Fibroma de la vaina tendinosa.
- Fibromatosis.
- Melanoma: S100+, SOX10+, HMB45+, Melan A+.
10) Tratamiento
10.1 Observación
- Indicación: Neurofibromas localizados asintomáticos, sin crecimiento.
- Seguimiento: Clínico anual.
10.2 Cirugía
- Indicación: Neurofibromas sintomáticos (dolor, déficit neurológico, compresión, deformidad) o con sospecha de transformación maligna.
- Técnica:
- Neurofibroma localizado: Resección difícil por la infiltración del nervio. Si es posible, se intenta preservar los fascículos funcionales (neuromonitorización).
- Neurofibroma plexiforme: Resección compleja, a menudo incompleta, con alto riesgo de déficit neurológico. La cirugía se reserva para casos con síntomas graves o sospecha de malignidad.
- Riesgos: Déficit neurológico postoperatorio (frecuente), recidiva (si resección incompleta).
10.3 Terapia médica: inhibidores de MEK
- Inhibidores de MEK: selumetinib y mirdametinib disponen actualmente de indicaciones regulatorias para PN sintomáticos e inoperables asociados a NF1 en poblaciones pediátricas y adultas, con edades y formulaciones específicas según ficha técnica y jurisdicción.
- Dosis y formulación: deben seguir la ficha técnica vigente del fármaco elegido, edad, superficie corporal y situación clínica.
- Objetivo: reducir volumen tumoral y, sobre todo, mejorar dolor, función y morbilidad; la magnitud y duración de la respuesta varían entre pacientes y estudios.
- Efectos adversos: Cardiotoxicidad (disminución de la fracción de eyección, hipertensión), toxicidad oftalmológica (retinopatía, desprendimiento de retina), elevación de CK, toxicidad gastrointestinal.
- Seguimiento: monitorización cardiaca, oftalmológica, analítica y de toxicidades según la ficha técnica del inhibidor de MEK.
10.4 Tratamiento del dolor
- Analgésicos convencionales (AINEs, opioides) según intensidad.
- Fármacos para dolor neuropático: gabapentina, pregabalina, antidepresivos tricíclicos.
11) Pronóstico y seguimiento
11.1 Neurofibroma localizado
- Pronóstico: Excelente. Recurrencia local baja tras resección completa.
- Seguimiento: Clínico. No requiere seguimiento oncológico específico.
11.2 Neurofibroma plexiforme en NF1
- Pronóstico: Variable. La mayoría son de crecimiento lento, pero el riesgo de transformación maligna (8-12%) requiere vigilancia estrecha.
- Seguimiento:
- Clínico: Evaluación periódica de síntomas, tamaño y consistencia de las masas.
- RM: frecuencia individualizada según síntomas, localización, carga tumoral, velocidad de crecimiento y riesgo; acortar intervalos ante cambios clínicos o radiológicos.
- PET-TC: Ante sospecha de transformación (crecimiento rápido, dolor, cambio en RM).
12) Algoritmo: cribado de transformación maligna en NF1
Algoritmo de sospecha de transformación maligna en NF1
Crecimiento rápido, dolor nuevo, cambio de consistencia (más duro), déficit neurológico.
Evaluar pérdida del signo de la diana, necrosis, realce periférico heterogéneo, restricción en DWI.
Si la RM es equívoca o existe alta sospecha, el PET puede ayudar a localizar la región más preocupante; ningún umbral aislado de SUV confirma malignidad.
Core biopsy guiada por imagen y dirigida a las zonas más preocupantes; en lesiones NF1 no cutáneas sospechosas, el consenso recomienda muestreo amplio (al menos 6 cilindros si es seguro y factible) y reservar tejido para estudio molecular.
Estudio de extensión (TC torácico) y comité multidisciplinar.
📌 Resumen para la práctica clínica
Indicaciones
- ✅ RM con neurografía en toda sospecha de neurofibroma plexiforme para caracterización y seguimiento.
- ✅ PET-TC con FDG ante sospecha de transformación maligna (crecimiento rápido, dolor, cambios en RM).
- ✅ Biopsia con aguja gruesa (core needle) en lesiones con sospecha de malignidad.
- ✅ Observación en neurofibromas localizados asintomáticos.
- ✅ Cirugía en neurofibromas sintomáticos (compresión, dolor) o con sospecha de transformación.
- ✅ Inhibidores de MEK (selumetinib o mirdametinib según edad, ficha técnica y jurisdicción) en PN sintomáticos e inoperables asociados a NF1.
Técnica
- 🔧 RM: secuencias T1, T2/STIR, T1 con contraste y saturación grasa, DWI. Neurografía con tractografía.
- 🔧 PET-TC: ayunas 6h, glucemia <200 mg/dL, adquisición 60 min postinyección FDG.
- 🔧 Biopsia: core guiada a regiones radiológicamente preocupantes; en lesiones NF1 no cutáneas sospechosas, obtener al menos 6 cilindros si es seguro/factible y reservar tejido para perfil molecular.
Riesgos
- ⚠️ No sospechar transformación maligna en neurofibroma plexiforme con crecimiento rápido.
- ⚠️ Realizar cirugía sin neuromonitorización en neurofibromas que afectan nervios mayores.
- ⚠️ No ofrecer selumetinib a pacientes con NF1 y neurofibromas plexiformes sintomáticos.
- ⚠️ Confundir un neurofibroma con un schwannoma y realizar una cirugía inadecuada.
Resultados
- ✅ Neurofibroma localizado: recurrencia <5% tras resección completa.
- ✅ Neurofibroma plexiforme: los inhibidores de MEK pueden reducir volumen y mejorar dolor/función en una proporción relevante de pacientes, con respuesta variable.
- ✅ MPNST: el pronóstico depende de estadio, tamaño, localización, posibilidad de resección completa y biología tumoral; requiere manejo especializado.
13) Bibliografía
📘 Clasificación y guías clínicas
- 📄 WHO Classification of Tumours Editorial Board. WHO Classification of Tumours of Soft Tissue and Bone. 5th ed. Lyon: IARC Press; 2020. (Capítulo: Tumors of peripheral nerves).
- 📄 Legius E, Messiaen L, Wolkenstein P, et al. Revised diagnostic criteria for neurofibromatosis type 1 and Legius syndrome. Genet Med. 2021;23(8):1506-1513. doi:10.1038/s41436-021-01170-8
💊 Tratamiento con inhibidores de MEK
- 📄 Gross AM, Wolters PL, Dombi E, et al. Selumetinib in children with inoperable plexiform neurofibromas. N Engl J Med. 2020;382(15):1430-1442. doi:10.1056/NEJMoa1912735
🧭 Seguir navegando por este bloque
Has terminado esta ficha. Desde aquí puedes volver a la página troncal o pasar a otras entidades relacionadas.
Autoría y criterios editoriales
Autor y responsable editorial: Dr. Arturo Mahiques Mahiques, especialista en Traumatología.
El contenido es educativo y no sustituye una valoración médica individual ni la discusión en un equipo especializado. Consulta los criterios editoriales y de actualización y la bibliografía del sitio.