🔴 Sarcoma maligno de la vaina nerviosa periférica (MPNST)
El sarcoma maligno de la vaina nerviosa periférica (MPNST) es un sarcoma agresivo de partes blandas
con diferenciación de vaina nerviosa periférica. Puede aparecer de forma esporádica, en pacientes con
neurofibromatosis tipo 1 (NF1) o, con menor frecuencia, tras radioterapia previa.
En la práctica, el MPNST debe sospecharse ante una masa profunda o en trayecto nervioso que presenta
dolor nuevo, crecimiento rápido, cambio de consistencia, déficit neurológico progresivo
o signos agresivos en RM. En pacientes con NF1, esta sospecha es especialmente importante porque existe un
continuo biológico entre neurofibroma plexiforme, ANNUBP y MPNST.
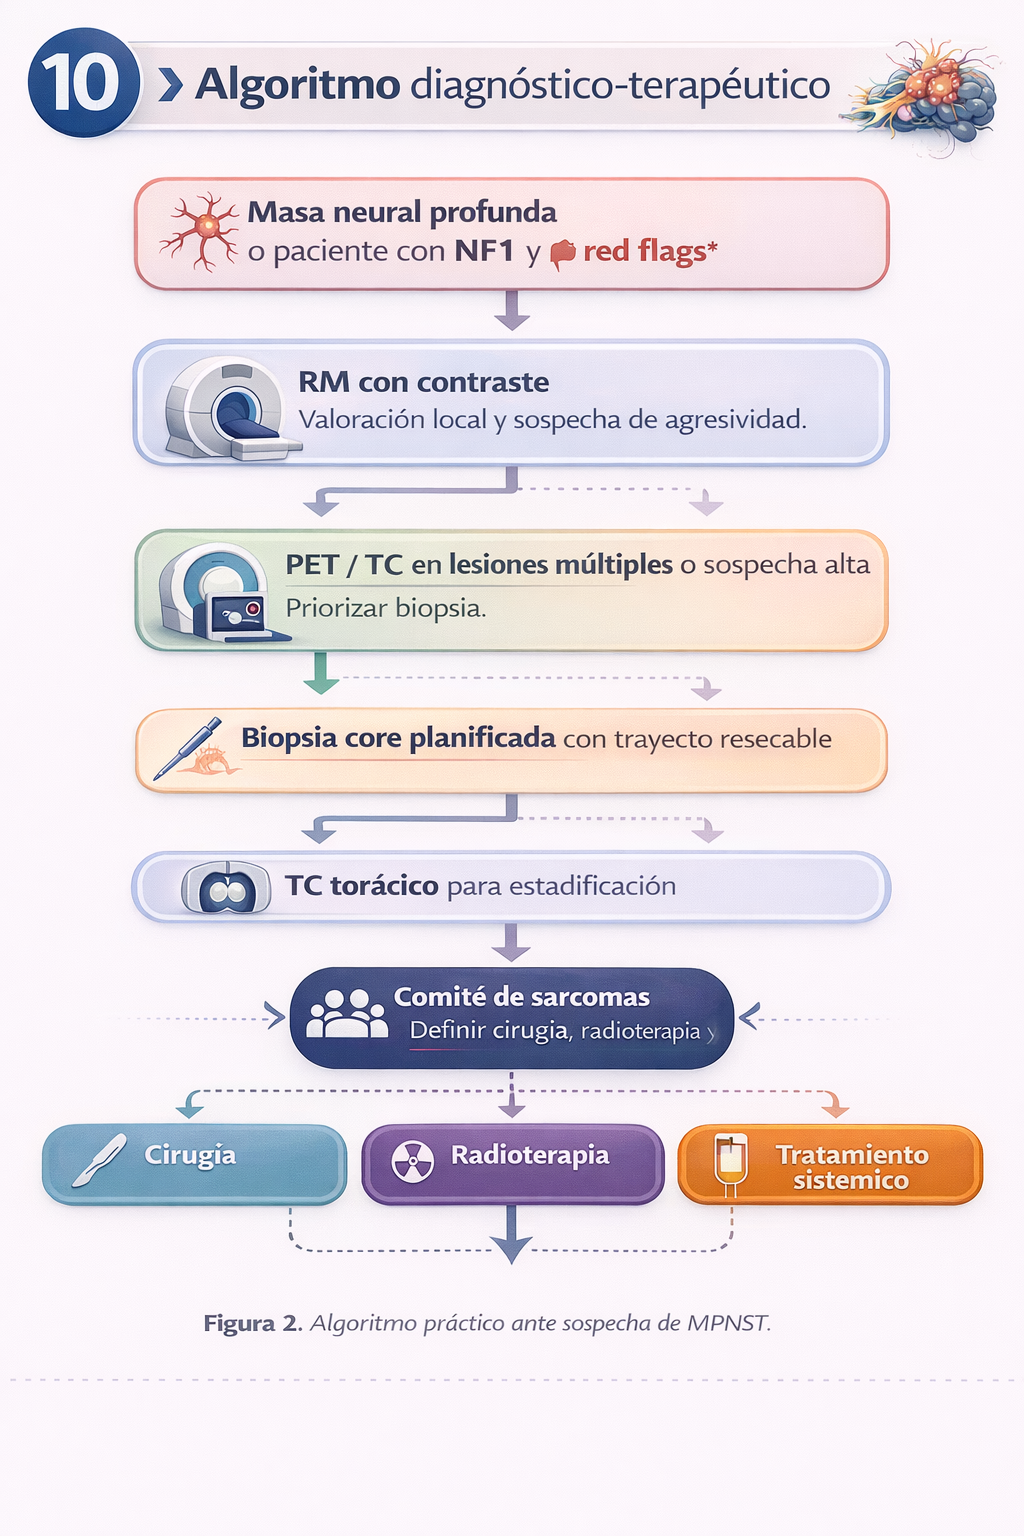
El manejo correcto exige RM con contraste, biopsia core planificada, estadificación y discusión
en comité de sarcomas. En enfermedad localizada, el pilar del tratamiento sigue siendo la
cirugía con márgenes, con radioterapia y tratamiento sistémico según el contexto clínico.
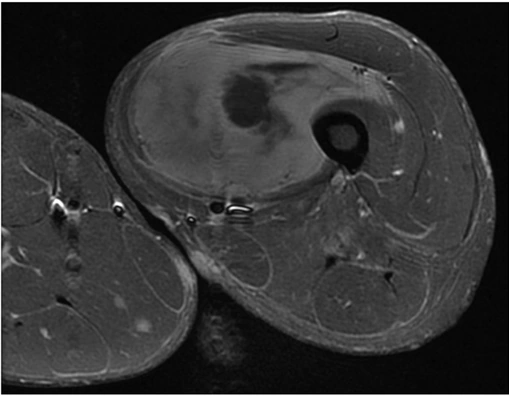
Hallazgo radiológico característico
0) En 1 minuto
- Qué es: sarcoma agresivo de partes blandas con diferenciación de vaina nerviosa periférica.
- Contextos típicos: esporádico, NF1 o antecedente de radioterapia.
- Clínica de alarma: dolor nuevo, crecimiento rápido, masa más dura, déficit neurológico progresivo.
- Imagen clave: RM con contraste; PET/TC puede ayudar a priorizar biopsia en NF1 o lesiones múltiples.
- Diagnóstico: biopsia core planificada + anatomía patológica experta.
- Tratamiento localizado: cirugía con márgenes; radioterapia según riesgo y localización.
- Tratamiento avanzado: enfoque de sarcoma de partes blandas, con quimioterapia y valoración de ensayos.
1) Conceptos
1.1 Definición práctica
El MPNST es una neoplasia maligna que surge en relación con un nervio periférico, dentro de un tumor previo de la vaina nerviosa o con diferenciación compatible en anatomía patológica. Representa una pequeña parte del total de sarcomas, pero su importancia es alta por su agresividad local y su capacidad metastásica.
1.2 Contextos de aparición
- NF1: el contexto clínico más clásico y relevante.
- Esporádico: sin síndrome conocido.
- Post-radioterapia: menos frecuente, pero importante en el diferencial.
1.3 Idea práctica
El diagnóstico no debe apoyarse en una sola variable. En MPNST hay que integrar clínica, imagen, AP, IHQ y contexto NF1 / post-RT.
2) NF1 y lesiones precursoras
2.1 Continuo biológico
- Neurofibroma plexiforme → lesión benigna típica de NF1.
- ANNUBP → lesión frontera con cambios preocupantes.
- MPNST → sarcoma plenamente maligno.
2.2 Red flags en NF1
- Dolor nuevo o claramente distinto al habitual.
- Crecimiento rápido.
- Cambio de consistencia.
- Déficit sensitivo o motor progresivo.
- RM más heterogénea, con necrosis o componente nodular dominante.
2.3 Consecuencia práctica
En un paciente con NF1, estos cambios obligan a replantear el diagnóstico y priorizar RM, comité y biopsia. No son hallazgos para seguimiento diferido “sin más”.
3) Clínica
3.1 Presentación habitual
- Masa profunda o en trayecto nervioso.
- Dolor espontáneo o a la palpación.
- Aumento de volumen progresivo.
- Parestesias o debilidad según nervio afectado.
3.2 Exploración
- Tamaño y profundidad.
- Movilidad respecto a planos profundos.
- Sensibilidad, fuerza y reflejos si procede.
- Signos cutáneos o antecedentes compatibles con NF1.
4) Imagen
4.1 RM con contraste: prueba principal
- T1: señal baja o intermedia.
- T2/STIR: señal alta y habitualmente heterogénea.
- Contraste: realce irregular de áreas sólidas; necrosis no captante.
- Signos de alarma: bordes mal definidos, necrosis, infiltración, edema, pérdida de rasgos típicos de benignidad.
4.2 PET/TC con FDG
- Útil para priorizar biopsia en lesiones múltiples o en NF1.
- No sustituye a la histología.
- Debe interpretarse junto con la RM y el contexto clínico.
4.3 Otras pruebas
- TC: útil para calcificaciones, erosión ósea o extensión anatómica concreta.
- Ecografía: puede detectar masa sólida, pero no sustituye la RM.
- TC torácico: parte básica de la estadificación por la relevancia del pulmón como destino metastásico.
5) Anatomía patológica
5.1 Histología orientativa
- Proliferación fusocelular maligna, habitualmente hipercelular.
- Atipia nuclear variable, a veces marcada.
- Mitosis aumentadas.
- Necrosis tumoral en muchos casos de alto grado.
- Patrón fasciculado o menos organizado según subtipo.
5.2 Dificultad diagnóstica
El diagnóstico puede ser complejo, sobre todo frente a ANNUBP, schwannoma celular, sarcoma sinovial o melanoma fusocelular. La revisión experta es muy recomendable.
6) Inmunohistoquímica y genética
| Marcador / dato | Patrón orientativo | Comentario |
|---|---|---|
| S100 | Positivo focal o variable | Menos uniforme que en schwannoma |
| SOX10 | Positivo focal o variable | Útil, pero no siempre intenso |
| H3K27me3 | Pérdida en un subgrupo importante | Apoya diagnóstico en el contexto adecuado |
| Ki-67 | Elevado respecto a benignos | Ayuda en gradación y diferencial |
| SUZ12 / EED / TP53 / aneuploidía | Alteraciones moleculares de alto valor en el espectro NF1 | El consenso integrado 2025 considera mutaciones inactivantes en SUZ12, EED o TP53, o aneuploidía significativa, suficientes para apoyar la clasificación como MPNST en lesiones NF1 asociadas, incluso sin histología clásica de alto grado. |
| CDKN2A/B | Alteración temprana en el continuo NF1 | Su inactivación se asocia sobre todo a ANNUBP/progresión y no debe interpretarse por sí sola como MPNST. |
6.1 Diferenciales relevantes
- Schwannoma celular
- ANNUBP
- Melanoma fusocelular
- Sarcoma sinovial
- Leiomiosarcoma y otros sarcomas fusocelulares
7) Estadificación y extensión
- RM local o regional para extensión anatómica.
- Biopsia core planificada antes de cirugía definitiva si cambia la conducta.
- TC de tórax en el estudio de extensión.
- PET/TC en casos seleccionados, especialmente si hay múltiples lesiones o dudas sobre la zona a biopsiar.
8) Tratamiento
8.1 Enfermedad localizada
- Cirugía con márgenes microscópicamente negativos cuando sea factible como pilar del tratamiento localizado.
- Radioterapia según tamaño, profundidad, grado, márgenes y localización.
- Planificación en comité multidisciplinar.
8.2 Enfermedad localmente avanzada o metastásica
- Tratamiento sistémico según el marco de sarcoma de partes blandas; no existe un esquema específico de MPNST con beneficio universal demostrado.
- Las antraciclinas siguen siendo la base habitual de primera línea en enfermedad avanzada.
- Considerar ensayos clínicos cuando sea posible.
8.3 Qué no hacer
- No biopsiar sin plan quirúrgico.
- No operar como si fuera una masa benigna inespecífica si hay sospecha de sarcoma.
- No retrasar comité en pacientes con NF1 y signos de transformación.
9) Pronóstico
9.1 Factores importantes
- Tamaño tumoral.
- Profundidad y localización.
- Posibilidad de resección completa.
- Presencia de metástasis.
- Contexto NF1 y biología tumoral.
9.2 Mensaje práctico
El pronóstico mejora cuando el caso entra pronto en un circuito experto y la primera estrategia diagnóstica y quirúrgica está bien planificada.
10) Algoritmo diagnóstico-terapéutico
Resumen práctico
Indicaciones
- Masa neural o de partes blandas con dolor nuevo, crecimiento rápido o signos agresivos en RM.
- Paciente con NF1 y sospecha de transformación de neurofibroma plexiforme.
- Lesión sospechosa de sarcoma que requiere biopsia y tratamiento planificados.
Técnica
- RM con contraste como prueba principal.
- Biopsia core guiada por imagen, dirigida al componente más sospechoso y con material suficiente para histología y perfil molecular cuando proceda.
- TC torácico para estudio de extensión; PET/TC en casos seleccionados.
Riesgos y complicaciones
- Biopsia mal planificada que compromete márgenes.
- Cirugía inicial sin enfoque oncológico.
- Retrasar el diagnóstico en NF1 por atribuir los síntomas a un plexiforme benigno.
Qué esperar del resultado
- La resección completa ofrece la mejor oportunidad de control local.
- El pronóstico depende de tamaño, extensión, metástasis y calidad de la primera estrategia terapéutica.
- El manejo experto multidisciplinar mejora la toma de decisiones.
11) Bibliografía
Clasificación y conceptos
- WHO Classification of Tumours Editorial Board. Soft Tissue and Bone Tumours. 5th ed. Lyon: IARC; 2020.
- Sbaraglia M, Bellan E, Dei Tos AP. The 2020 WHO Classification of Soft Tissue Tumours: news and perspectives. Pathologica. 2021.
MPNST y recursos clínicos
- National Cancer Institute. Malignant Peripheral Nerve Sheath Tumor.
- Yao C, et al. Malignant Peripheral Nerve Sheath Tumors: Latest Concepts in Disease Pathogenesis and Clinical Management. Cancers. 2023.
- Lucas CHG, et al. Consensus recommendations for an integrated diagnostic approach to peripheral nerve sheath tumors arising in the setting of Neurofibromatosis Type 1. Neuro Oncol. 2025;27(3):616-624.
Sarcomas de partes blandas
- Serrano C, et al. SEOM-GEIS Spanish clinical guidelines for the management of soft-tissue sarcomas (2024). Clin Transl Oncol. 2025.
Imagen
- Shirodkar K, et al. Imaging of Peripheral Intraneural Tumors: A Comprehensive Review for Radiologists. Diagnostics. 2025.
- Liu J, et al. Image-Based Differentiation of Benign and Malignant Peripheral Nerve Sheath Tumors in Neurofibromatosis Type 1. Front Oncol. 2022.
🧭 Seguir navegando por este bloque
Has terminado esta ficha. Desde aquí puedes volver a la página troncal o pasar a otras entidades relacionadas.
Autoría y criterios editoriales
Autor y responsable editorial: Dr. Arturo Mahiques Mahiques, especialista en Traumatología.
Última revisión indicada:
El contenido es educativo y no sustituye una valoración médica individual ni la discusión en un equipo especializado. Consulta los criterios editoriales y de actualización y la bibliografía del sitio.