Leiomiosarcoma óseo primario: sarcoma de músculo liso de estirpe vascular, diagnóstico de exclusión y manejo multidisciplinar
El leiomiosarcoma (LMS) primario del hueso es un sarcoma óseo ultra-raro con diferenciación muscular lisa. El diagnóstico requiere correlación morfológica e inmunohistoquímica y, sobre todo, excluir un LMS uterino, retroperitoneal o de partes blandas con afectación ósea secundaria. No existe una alteración molecular única que lo defina. La expresión de SMA, desmina y h-caldesmón apoya la diferenciación muscular lisa, pero el panel se interpreta en conjunto y no mediante una regla rígida de positividad/negatividad. El manejo debe centralizarse en un comité experto en sarcomas óseos; la cirugía con márgenes negativos es el pilar en enfermedad localizada y el papel de radioterapia y quimioterapia se individualiza por resecabilidad, grado, estadio y contexto clínico.
En 1 minuto
Sarcoma óseo primario ultra-raro con diferenciación muscular lisa; puede ser de bajo o alto grado.
Diagnóstico de exclusión. Descartar LMS metastásico de útero, retroperitoneo, tubo digestivo o partes blandas.
Dolor progresivo, masa palpable. Edad 40-60 años, predominio masculino (2:1). Localización: metáfisis de fémur distal, tibia proximal.
Lesión lítica o destructiva sin matriz mineralizada específica. La RM define extensión local y la TC torácica forma parte habitual de la estadificación de sarcomas óseos de alto grado.
La combinación de morfología y marcadores de músculo liso (SMA, desmina y/o h-caldesmón) apoya el diagnóstico; el panel diferencial se adapta al caso.
Suele mostrar un genoma complejo con alteraciones de vías como RB1/TP53, pero sin una translocación diagnóstica específica.
Cirugía con márgenes negativos en enfermedad localizada. Radioterapia y tratamiento sistémico se individualizan; no existe un esquema perioperatorio universal validado para LMS óseo.
El pronóstico es heterogéneo y depende especialmente del estadio y del grado; las series recientes confirman riesgo relevante de metástasis, sobre todo pulmonares.
Conceptos generales
1.1 Definición y nosología
El leiomiosarcoma (LMS) es un sarcoma maligno compuesto por células con diferenciación de músculo liso. Cuando se origina en el hueso sin evidencia de tumor primario extraesquelético, se denomina leiomiosarcoma óseo primario. Es una entidad excepcional, mucho menos frecuente que el LMS de partes blandas (3-5% de todos los sarcomas de partes blandas) o el LMS uterino.
El LMS óseo se reconoce por una combinación de morfología fusocelular y diferenciación de músculo liso demostrada inmunohistoquímicamente. Es una entidad ultra-rara y el diagnóstico debe revisarse en un centro experto, porque el principal reto es excluir metástasis ósea de un LMS extraesquelético y otros sarcomas fusocelulares.
Durante décadas, muchos casos publicados como LMS óseo primario fueron, en realidad, metástasis de LMS uterinos, retroperitoneales o de partes blandas. El advenimiento de la inmunohistoquímica y, más recientemente, de la genética molecular, ha permitido establecer criterios diagnósticos más estrictos que han reducido drásticamente su incidencia real.
1.2 Histogénesis
El origen del LMS óseo primario es controvertido. Se han propuesto dos teorías principales:
- Origen vascular: La rica vascularización intraósea sugiere que el tumor podría originarse en las células musculares lisas de las paredes de los vasos sanguíneos. El frecuente hallazgo de un patrón hemangiopericitomatoso en algunas áreas apoyaría esta hipótesis.
- Origen en célula madre mesenquimal: Las células madre multipotentes de la médula ósea podrían sufrir una transformación neoplásica con diferenciación miogénica. Explicaría la ausencia de un precursor vascular evidente en algunos casos.
En la actualidad, se acepta que ambas vías son posibles. El LMS óseo, el LMS de partes blandas y el LMS uterino comparten alteraciones genéticas similares (pérdida de RB1, mutaciones TP53), lo que sugiere un mecanismo patogénico común independiente del tejido de origen.
Epidemiología
2.1 Incidencia
- Frecuencia: El LMS representa menos del 0,2% de todos los tumores óseos primarios. En las series más amplias del Rizzoli (2019) y del Mayo Clinic (2022), apenas se identificaron 30-40 casos en 30-40 años de seguimiento.
- Proporción respecto al LMS global: El LMS óseo primario constituye menos del 1% de todos los LMS, frente al LMS de partes blandas (70%), uterino (15-20%) y cutáneo (5-10%).
2.2 Edad y sexo
- Edad: Rango amplio (9-80 años), pero muy raro antes de los 20 años. Pico de incidencia en la 5ª-6ª décadas (mediana 45-50 años).
- Sexo: Predominio masculino en todas las series, con una relación hombre:mujer de 2:1. Este predominio es inverso al LMS uterino (exclusivamente femenino) y contrasta con el LMS de partes blandas (ligero predominio femenino).
2.3 Localización
- Huesos largos (80%):
- Fémur distal (30-40%)
- Tibia proximal (15-20%)
- Húmero proximal (10-15%)
- Fémur proximal, peroné, radio, cúbito (casos aislados)
- Localizaciones axiales (20%): Pelvis (ilíaco, sacro), columna vertebral, costillas, clavícula, mandíbula, esternón.
- Localización dentro del hueso: Predominantemente metafisaria, con extensión frecuente a la epífisis y diáfisis en estadios avanzados.
Clínica
- Dolor: Síntoma de presentación en >90% de los pacientes. Insidioso al inicio, progresivo, a menudo nocturno. Duración media: 4-8 meses antes del diagnóstico.
- Tumoración palpable: Presente en el 40-60% de los casos, especialmente cuando el tumor ha roto la cortical y se extiende a partes blandas.
- Fractura patológica: Entre el 10% y el 20% debutan como fractura. La incidencia es menor que en osteosarcoma o condrosarcoma debido al patrón lítico expansivo.
- Limitación funcional: Cojera, impotencia funcional, derrame articular (localizaciones yuxtaarticulares).
- Síntomas B: Fiebre, pérdida de peso, astenia (infrecuentes, sugieren enfermedad metastásica).
Imagen
4.1 Radiografía simple
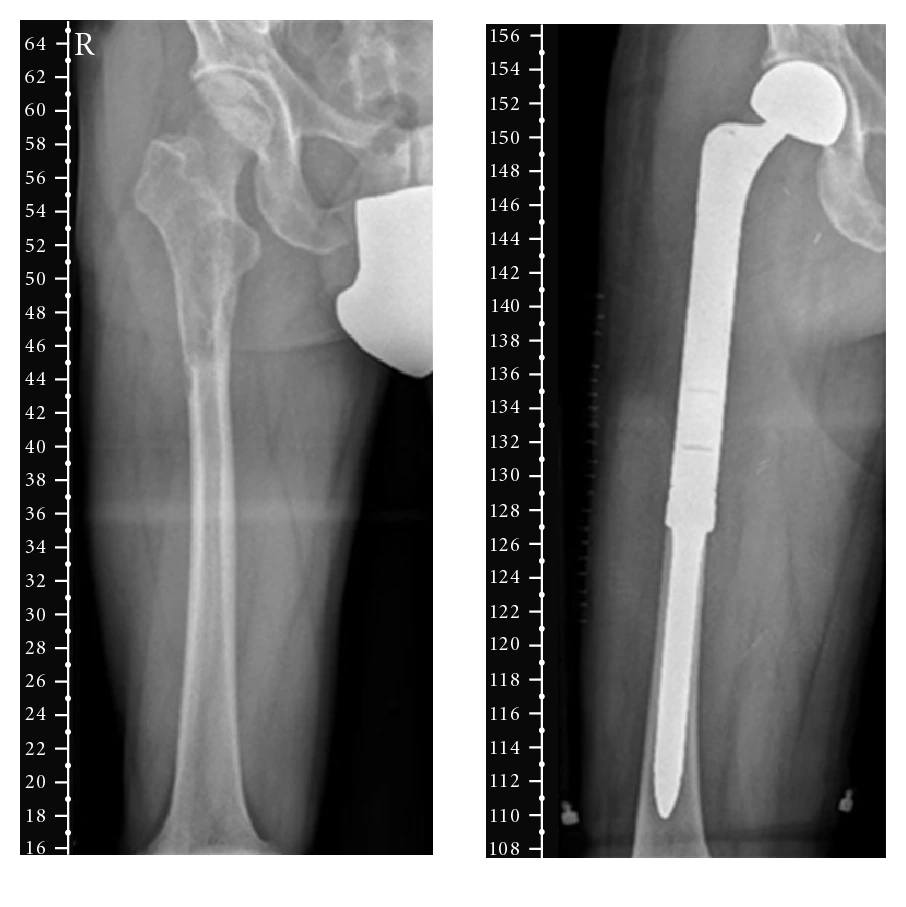
- Patrón de destrucción ósea: Variable y en relación con el grado histológico. En general, cuanto más agresivo es el tumor, más amplia es la zona de transición y más marcada la destrucción cortical.
- LMS de bajo grado: Lesión lítica geográfica, con bordes mal definidos o parcialmente escleróticos. Puede simular un tumor de células gigantes, una metástasis lítica o un linfoma óseo.
- LMS de alto grado: Patrón permeativo o moteado, con zona de transición ancha, destrucción cortical y frecuente extensión a partes blandas.
- Matriz tumoral: No hay mineralización de la matriz, lo que ayuda a diferenciarlo de osteosarcoma y condrosarcoma. Pueden verse calcificaciones distróficas en áreas de necrosis, pero no constituyen matriz tumoral verdadera.
- Reacción perióstica: Presente en aproximadamente el 50-60% de los casos. Puede ser sólida en lesiones de crecimiento más lento o interrumpida (Codman, espículas) en tumores de alto grado. No es específica, pero refuerza la impresión de agresividad.
- Cortical y partes blandas: La rotura cortical y la masa de partes blandas son hallazgos frecuentes, sobre todo en tumores de alto grado. La radiografía puede sugerirla, pero su extensión se valora mejor en RM.
- Diagnóstico diferencial: Radiográficamente puede solaparse con metástasis líticas, linfoma óseo, sarcoma pleomórfico indiferenciado del hueso y, en algunos casos, tumor de células gigantes. La radiografía orienta, pero no permite un diagnóstico específico sin correlación histológica.
4.2 Resonancia magnética (RM)
- T1: Señal isointensa o ligeramente hipointensa respecto al músculo.
- T2/STIR: Señal heterogénea, predominantemente hiperintensa. Las áreas de necrosis y hemorragia son muy hiperintensas; las zonas de mayor celularidad pueden ser hipointensas.
- T1 con contraste: Realce intenso y heterogéneo. El patrón de realce puede ser periférico (en anillo) en tumores con necrosis central.
- Difusión (DWI): Restricción en áreas celulares (ADC bajo), útil para guiar la biopsia.
- Extensión: La RM es esencial para evaluar la extensión intraósea, la afectación de partes blandas y la relación con estructuras neurovasculares. El LMS suele mostrar un patrón infiltrativo, sin seudocápsula bien definida.
4.3 Tomografía computarizada (TC)
- Estadificación local: Útil en localizaciones complejas (pelvis, columna, sacro).
- Matriz tumoral: Confirma la ausencia de mineralización de matriz.
- TC torácico: forma parte habitual de la estadificación de un sarcoma óseo de alto grado por la predilección pulmonar de las metástasis; el resto del estudio se adapta al contexto.
4.4 PET-TC con FDG
- Captación: muchos LMS muestran captación de FDG, pero la intensidad es variable y no existe un umbral metabólico diagnóstico específico para LMS óseo.
- Correlación: la información metabólica puede reflejar actividad tumoral, pero no sustituye el grado histológico ni otros factores anatomopatológicos.
- Utilidad: puede complementar la estadificación o evaluación de respuesta en casos seleccionados, pero no sustituye la TC torácica, la RM local ni la biopsia.
- Limitaciones: No es específica; debe interpretarse junto con RM, TC y biopsia.
Histopatología
5.1 Microscopía óptica
- Arquitectura: Fascículos entrelazados de células fusiformes (patrón «en espiga de trigo»). Áreas bien diferenciadas: células con citoplasma eosinófilo y núcleos en «cigarro puro». Áreas poco diferenciadas: células redondas, epitelioides o pleomórficas. En 20-30% de los casos se observan áreas con patrón hemangiopericitomatoso (no confundir con SFT).
- Citología: Células fusiformes con citoplasma eosinófilo, fibrilar. Núcleos alargados, hipercromáticos, con extremos romos (característico). Pleomorfismo variable.
- Estroma: Escaso en áreas hipercelulares; colágeno hialino en áreas hipocelulares (puede simular osteoide).
- Mitosis y necrosis: Actividad mitótica elevada en LMS de alto grado (>10 mitosis/10 HPF). Necrosis geográfica frecuente (50-60%).
5.2 Gradación histológica (FNCLCC)
El LMS óseo se gradúa según el sistema de la Federación Francesa de Centros de Lucha contra el Cáncer (FNCLCC):
| Parámetro | Puntuación |
|---|---|
| Diferenciación tumoral | Bien diferenciado: 2 puntos; poco diferenciado: 3 puntos |
| Índice mitótico | 0-9/10 HPF: 1; 10-19: 2; ≥20: 3 |
| Necrosis tumoral | 0%: 0; <50%: 1; ≥50%: 2 |
- Grado 1 (bajo): 2-3 puntos
- Grado 2 (intermedio): 4-5 puntos
- Grado 3 (alto): 6-8 puntos
A diferencia del LMS de partes blandas, el grado histológico no ha demostrado correlación estadísticamente significativa con la supervivencia en el LMS óseo, probablemente debido al reducido número de casos.
5.3 Microscopía electrónica
- Hallazgos ultraestructurales: Filamentos de actina con cuerpos densos (diagnóstico), lámina basal externa, vesículas de pinocitosis, uniones intercelulares de tipo adherente.
- Utilidad actual: La microscopía electrónica ha sido desplazada por la inmunohistoquímica. Actualmente solo se emplea en casos excepcionales con IHC equívoca.
Inmunohistoquímica (IHC)
La IHC es imprescindible para el diagnóstico y el diagnóstico diferencial. Sin un panel completo, no es posible confirmar el LMS ni excluir otras neoplasias fusocelulares.
6.1 Marcadores positivos
- Actina de músculo liso (SMA): Positiva en >95% de los casos. Patrón citoplasmático difuso. Es el marcador más sensible.
- Caldesmón (h-caldesmón): Positivo en 80-90% de los casos. Marcador específico de diferenciación muscular lisa (no se expresa en miofibroblastos). Muy útil para diferenciar LMS de sarcomas miofibroblásticos.
- Desmina: Positiva en 50-60% de los casos. Menos sensible que SMA, pero más específica. El patrón puede ser citoplasmático difuso o en cuerpos densos.
- Vimentina: Positiva en 100% de los casos. Inespecífica.
- Actina músculo específica (HHF35): Positiva en 70-80% de los casos. Actualmente poco utilizada.
- CKIT (CD117): Positivo en 10-15% de los casos (focal, débil). No debe confundirse con GIST (que es DOG1+, con mutación KIT/PDGFRA).
- EMA: Positivo focal en <10% de los casos (formas epitelioides).
6.2 Marcadores negativos
- S100 y SOX10: Negativos (diferencia de tumor de vaina nerviosa, melanoma).
- STAT6: Negativo (diferencia de tumor fibroso solitario).
- CD34: Negativo (puede ser positivo en áreas hemangiopericitomatosas, pero no en las células fusiformes).
- Citoqueratinas (AE1/AE3, CAM5.2): Negativas (diferencia de carcinoma sarcomatoide, sarcoma sinovial).
- Miogenina y MyoD1: Negativos (diferencia de rabdomiosarcoma).
- MDM2 y CDK4: Negativos (diferencia de liposarcoma desdiferenciado).
- ERG, CD31, FLI1: Negativos (diferencia de angiosarcoma).
6.3 Marcadores de proliferación y pronóstico
- Ki67 (MIB-1): Variable (10-50% en LMS de alto grado). Se correlaciona con el grado histológico y el pronóstico.
- p53: Sobreexpresión nuclear en el 40-50% de los casos (asociada a mutación TP53). Se correlaciona con peor pronóstico.
- RB1: Pérdida de expresión nuclear en el 70% de los casos (deleción/loss of function).
6.4 Panel IHC recomendado
Panel mínimo para diagnóstico y diferencial: SMA, caldesmón, desmina, S100, STAT6, CD34, citoqueratinas, EMA, miogenina, MDM2.
Genética molecular
7.1 Alteraciones cromosómicas
- Cariotipo complejo: El LMS óseo, al igual que el LMS de partes blandas, presenta cariotipos complejos con numerosas ganancias y pérdidas cromosómicas, sin translocaciones balanceadas recurrentes.
- Pérdida de 10q, 13q, 17p: Frecuentes, corresponden a la pérdida de genes supresores tumorales.
7.2 Genes implicados
- RB1: las alteraciones de esta vía son frecuentes en LMS, pero su prevalencia exacta varía entre series y localizaciones.
- TP53: puede estar alterado en LMS y forma parte del patrón genómico complejo de la enfermedad.
- MYOCD: se han descrito ganancias o amplificaciones en algunos LMS; no constituye un marcador diagnóstico universal.
- ATRX: puede alterarse en un subgrupo de LMS, con significado dependiente del contexto.
- PTEN y otras vías: pueden participar en algunos casos dentro de un paisaje genómico heterogéneo.
7.3 Utilidad clínica
- No hay alteración genética específica para el diagnóstico. No es posible confirmar LMS por genética.
- La detección de pérdida de RB1 puede ser útil en el diagnóstico diferencial con sarcomas que conservan RB1.
- La presencia de amplificación de MYOCD es un marcador de diferenciación muscular lisa, pero no es 100% específico.
- Las alteraciones de TP53 y RB1 tienen valor pronóstico.
- Biopsia líquida: En investigación. La detección de ctDNA con alteraciones en TP53 y RB1 podría ser útil para monitorizar la respuesta al tratamiento y detectar recidivas precoces.
Diagnóstico diferencial
El diagnóstico diferencial del LMS óseo primario es muy amplio e incluye tanto neoplasias primarias como metastásicas. La correcta clasificación requiere la integración de la clínica, la radiología, la IHC y la genética molecular.
8.1 Diferencial radiológico
| Entidad | Claves radiológicas |
|---|---|
| Fibrosarcoma óseo | Idéntico. Solo diferenciación IHC. |
| Sarcoma pleomórfico indiferenciado (UPS) | Idéntico. Solo diferenciación IHC. |
| Linfoma óseo | Patrón permeativo, masa de partes blandas extensa, edad >50 años. |
| Metástasis lítica | Múltiples lesiones, edad >50 años, antecedente oncológico. |
| Sarcoma de Ewing | Diáfisis, paciente joven, reacción perióstica en capas de cebolla. |
| Tumor de células gigantes | Epífisis, paciente 20-40 años, márgenes geográficos. |
8.2 Diferencial histológico e IHC
| Entidad | IHC positiva | IHC negativa | Genética |
|---|---|---|---|
| Leiomiosarcoma metastásico | SMA, caldesmón, desmina (50%) | Idéntico al primario | Idéntico |
| Fibrosarcoma | Vimentina | SMA, caldesmón, desmina | Complejo |
| Sarcoma pleomórfico indiferenciado | Vimentina | SMA, caldesmón, desmina, S100, EMA | Complejo |
| Tumor fibroso solitario (SFT) | STAT6, CD34 | SMA, desmina, S100 | NAB2-STAT6 |
| Sarcoma sinovial | Citoqueratinas, EMA, TLE1, CD99 | SMA, desmina, S100 | SS18-SSX1/2 |
| Rabdomiosarcoma | Miogenina, MyoD1, desmina | SMA, caldesmón | PAX3/7-FOXO1 (alveolar) |
| Liposarcoma desdiferenciado | MDM2, CDK4 | SMA, desmina, S100 | Amplificación MDM2 |
| Melanoma amelánico | S100, SOX10, HMB45, MelanA | SMA, desmina | BRAF, NRAS, KIT |
| Carcinoma sarcomatoide | Citoqueratinas, EMA | SMA, desmina | Complejo |
Criterios de exclusión: leiomiosarcoma óseo primario vs. metastásico
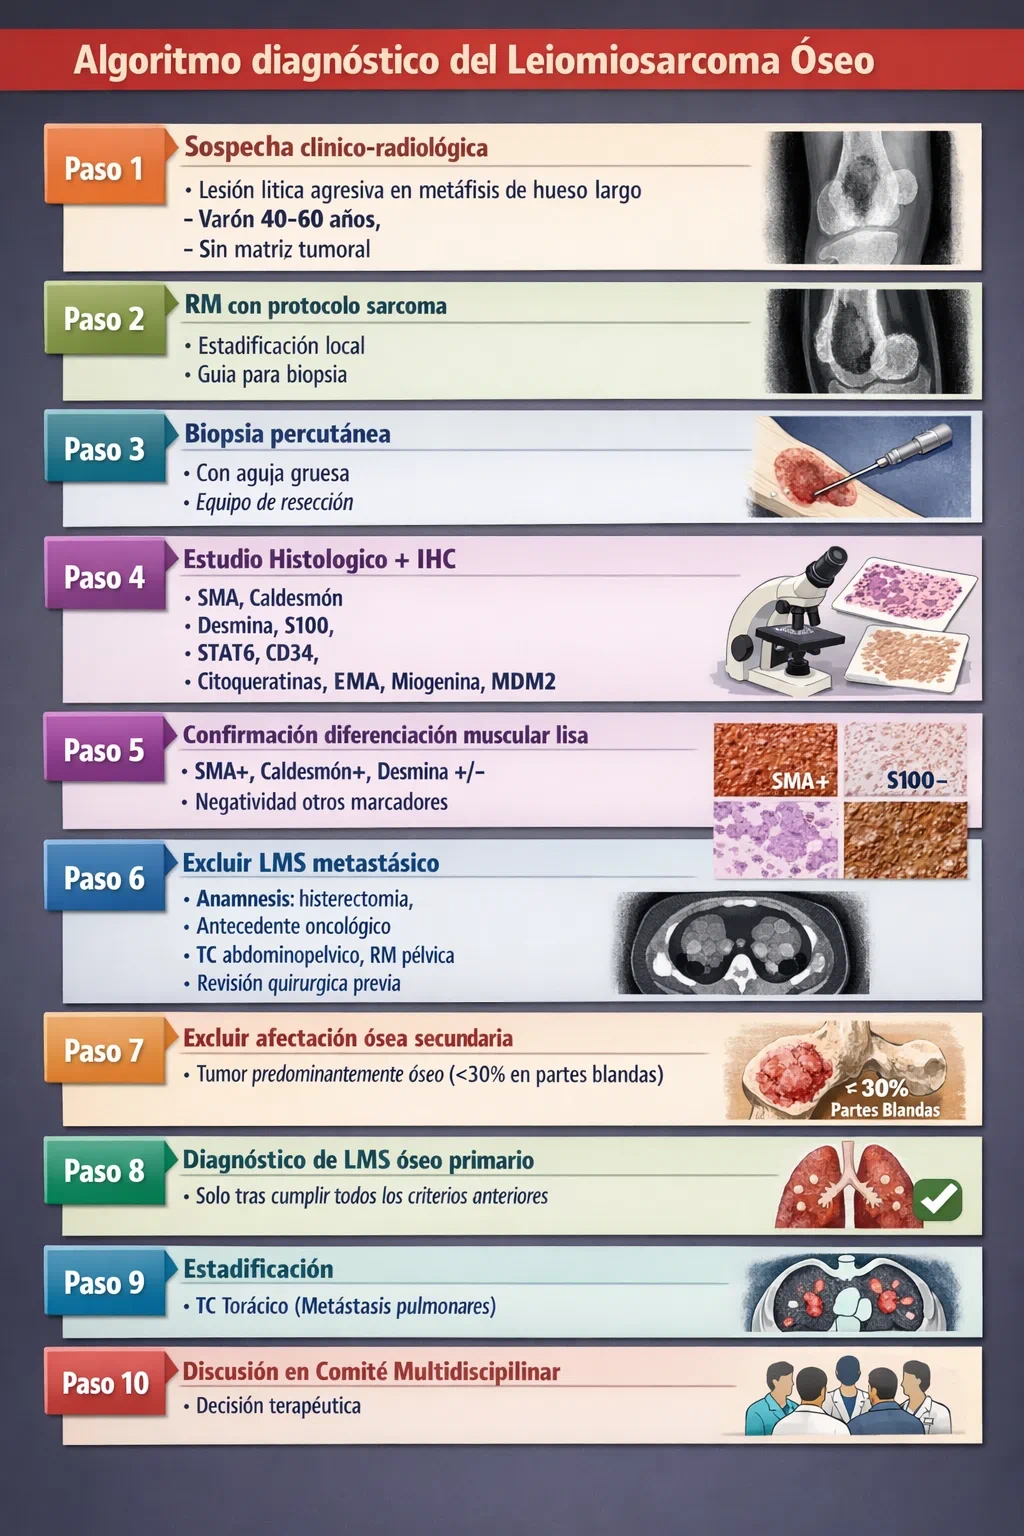
EL LMS ÓSEO PRIMARIO ES UN DIAGNÓSTICO DE EXCLUSIÓN
9.1 Criterios mayores (obligatorios)
- Exclusión clínica de tumor primario extraesquelético:
- Anamnesis exhaustiva: histerectomía previa (aunque fuera por miomas), cirugías de partes blandas, antecedente de tumores retroperitoneales o gastrointestinales.
- Exploración física: examen pélvico (mujeres), tacto rectal (varones), palpación abdominal.
- Pruebas de imagen: TC abdominopélvico, RM pélvica, ecografía transvaginal si es necesario.
- Revisión de piezas quirúrgicas previas:
- Toda paciente con LMS óseo y antecedente de histerectomía debe tener las piezas de histerectomía revisadas por un patólogo experimentado. Los miomas catalogados como benignos pueden albergar focos de LMS de bajo grado no diagnosticados.
- Predominio óseo:
- La imagen debe demostrar un epicentro óseo convincente; la extensión a partes blandas puede ser importante y no existe un porcentaje universal que defina por sí solo el origen.
- Si el epicentro está en partes blandas con invasión secundaria del hueso, debe clasificarse como LMS de partes blandas con afectación ósea.
9.2 Criterios menores (orientadores)
- Edad y sexo: Varón >40 años (el LMS uterino es casi exclusivo de mujeres). Un LMS óseo en una mujer joven debe hacer sospechar fuertemente metástasis de LMS uterino.
- Localización única: El LMS óseo primario suele ser solitario; las lesiones múltiples son mucho más sugestivas de metástasis.
- Tamaño: Los LMS metastásicos suelen ser más pequeños y múltiples.
Tratamiento
El tratamiento del LMS óseo primario sigue los mismos principios que el de otros sarcomas óseos de alto grado, aunque la evidencia se limita a series de casos retrospectivas.
10.1 Cirugía
- Resección con márgenes negativos: es el pilar del tratamiento potencialmente curativo. La amplitud del margen se planifica según anatomía, compartimentos y posibilidad de obtener una resección oncológica completa; no existe una distancia universal en centímetros.
- Cirugía preservadora de extremidad: se prioriza cuando permite una resección oncológica adecuada y una reconstrucción funcional razonable; la decisión es individualizada.
- Amputación: Reservada para casos con infiltración neurovascular masiva no reconstructible, múltiples recidivas o fracaso de cirugías previas.
10.2 Radioterapia
- Radioterapia: puede considerarse cuando el control local es comprometido —por ejemplo, márgenes positivos, enfermedad irresecable o determinadas localizaciones—, extrapolando principios de sarcomas; la indicación y la dosis se individualizan.
- Preoperatoria: no es un estándar específico del LMS óseo; solo se plantea en situaciones seleccionadas dentro de una estrategia multidisciplinar.
- Técnicas avanzadas de radioterapia: pueden ser útiles en localizaciones complejas cuando permiten mejorar la cobertura o limitar dosis a órganos críticos; su elección depende del caso y de la disponibilidad.
10.3 Quimioterapia
- Perioperatoria: su beneficio no está establecido. Las series retrospectivas han utilizado distintos esquemas, incluidos regímenes tipo osteosarcoma o basados en antraciclinas, sin evidencia suficiente para imponer una pauta universal.
- Enfermedad metastásica:
- Enfermedad avanzada: el tratamiento sistémico se individualiza en un centro experto y suele extrapolarse de LMS/sarcoma de partes blandas, con opciones basadas en doxorrubicina y otros regímenes según estado funcional y líneas previas.
- Líneas posteriores: gemcitabina-docetaxel, trabectedina, pazopanib y otras opciones de LMS pueden considerarse según el contexto; la evidencia específica en LMS óseo es muy limitada.
- Inmunoterapia: no constituye un estándar general para LMS óseo fuera de biomarcadores tumor-agnostic, indicaciones específicas o ensayos clínicos.
Pronóstico y seguimiento
11.1 Pronóstico
- Supervivencia: en la serie reciente de 142 casos la supervivencia global a 5 años fue aproximadamente del 50%, con amplia variabilidad según estadio y grado.
- A largo plazo: el riesgo de recaída y metástasis persiste, por lo que el pronóstico no debe resumirse con una cifra única extrapolable a todos los pacientes.
- Factores pronósticos adversos:
- Enfermedad metastásica al diagnóstico y grado histológico alto.
- Localización y resecabilidad, junto con otros factores clínico-patológicos.
- Respuesta y evolución de la enfermedad durante el tratamiento.
- La obtención de control local completo sigue siendo un objetivo quirúrgico central, aunque el peso pronóstico de cada variable difiere entre series.
- Los porcentajes exactos varían entre cohortes y deben interpretarse con cautela por la rareza de la entidad.
- Localización axial (pelvis, columna).
- Fractura patológica (controvertido).
- Recidiva local: es un riesgo clínicamente relevante, especialmente en enfermedad de alto grado o control local subóptimo.
- Metástasis a distancia: en la mayor serie reciente aparecieron en alrededor del 40% de los pacientes; el pulmón fue el sitio más frecuente, seguido del hueso.
11.2 Seguimiento sugerido
- Primeros años: seguimiento clínico e imagen local/torácica más estrechos, adaptados al grado, estadio, tratamiento recibido y riesgo individual.
- Posteriormente: espaciar progresivamente los controles si la evolución es favorable, siguiendo protocolos de sarcoma óseo del centro de referencia.
- Seguimiento prolongado: razonable por la posibilidad de recaídas tardías, sin un calendario específico validado para LMS óseo.
- Duración: individualizar según edad, tratamiento, riesgo y preferencias del paciente.
Algoritmo diagnóstico
Resumen práctico
Indicaciones
- Resección quirúrgica amplia con márgenes negativos (R0) en todo LMS óseo localizado resecable.
- Radioterapia selectiva cuando el control local sea insuficiente, la enfermedad sea irresecable o la anatomía lo justifique.
- Tratamiento sistémico individualizado en enfermedad avanzada, extrapolando con cautela de LMS y otros sarcomas.
- Ensayo clínico y opciones sistémicas posteriores según líneas previas, perfil del paciente y disponibilidad.
Técnica
- Cirugía: resección oncológica con márgenes negativos y trayecto de biopsia incluido cuando corresponda; sin distancias universales en centímetros.
- Radioterapia: técnica, volumen y dosis individualizados con Oncología Radioterápica según localización, márgenes y tratamiento previo.
- Tratamiento sistémico: no existe una pauta perioperatoria específica universalmente validada para LMS óseo.
- Líneas avanzadas: considerar opciones utilizadas en LMS/sarcoma de partes blandas y ensayos clínicos, según contexto.
Riesgos y complicaciones
- Diagnosticar como primario un LMS metastásico no detectado (error más grave).
- Resección marginal (excisión casual) de LMS no diagnosticado.
- Márgenes positivos (R1/R2) que aumentan el riesgo de recidiva local.
- Metástasis pulmonares (30-40% de los pacientes).
- Mala respuesta a quimioterapia en enfermedad avanzada.
Qué esperar del resultado
- Supervivencia global a 5 años en la mayor serie reciente: aproximadamente 50%, con heterogeneidad clínica importante.
- El control local depende de la resecabilidad, el grado y la estrategia multidisciplinar; no hay una cifra universal validada para cirugía más RT.
- El riesgo metastásico es relevante y el pulmón es el sitio predominante de diseminación.
Resumen para la práctica clínica
📌 Indicaciones
- ✓ Resección quirúrgica amplia con márgenes negativos (R0) en todo LMS óseo localizado resecable.
- ✓ Radioterapia selectiva cuando el control local sea insuficiente, la enfermedad sea irresecable o la anatomía lo justifique.
- ✓ Tratamiento sistémico individualizado en enfermedad avanzada, extrapolando con cautela de LMS y otros sarcomas.
- ✓ Ensayo clínico y opciones sistémicas posteriores según líneas previas, perfil del paciente y disponibilidad.
🔧 Técnica
- 🔧 Cirugía: resección oncológica con márgenes negativos y trayecto de biopsia incluido cuando corresponda; sin distancias universales en centímetros.
- 🔧 Radioterapia: técnica, volumen y dosis individualizados con Oncología Radioterápica según localización, márgenes y tratamiento previo.
- 🔧 Tratamiento sistémico: no existe una pauta perioperatoria específica universalmente validada para LMS óseo.
- 🔧 Líneas avanzadas: considerar opciones utilizadas en LMS/sarcoma de partes blandas y ensayos clínicos, según contexto.
⚠️ Riesgos
- ⚠️ Diagnosticar como primario un LMS metastásico no detectado (error más grave).
- ⚠️ Resección marginal (excisión casual) de LMS no diagnosticado.
- ⚠️ Márgenes positivos (R1/R2) que aumentan el riesgo de recidiva local.
- ⚠️ Metástasis pulmonares (30-40% de los pacientes).
- ⚠️ Mala respuesta a quimioterapia en enfermedad avanzada.
✅ Resultados
- ✅ Supervivencia global a 5 años en la mayor serie reciente: aproximadamente 50%, con heterogeneidad clínica importante.
- ✅ El control local depende de la resecabilidad, el grado y la estrategia multidisciplinar; no hay una cifra universal validada para cirugía más RT.
- ✅ El riesgo metastásico es relevante y el pulmón es el sitio predominante de diseminación.
Bibliografía
Clasificación y guías clínicas
- WHO Classification of Tumours Editorial Board. WHO Classification of Tumours of Soft Tissue and Bone. 5th ed. Lyon: IARC Press; 2020. (Capítulo: Leiomyosarcoma of bone, p. 456-458).
- Strauss SJ, Frezza AM, Abecassis N, et al. Bone sarcomas: ESMO-EURACAN-GENTURIS-ERN PaedCan Clinical Practice Guideline for diagnosis, treatment and follow-up. Ann Oncol. 2021;32(12):1520-1536. doi:10.1016/j.annonc.2021.08.1995
- von Mehren M, Kane JM, Agulnik M, et al. Soft Tissue Sarcoma, Version 2.2024, NCCN Clinical Practice Guidelines in Oncology. J Natl Compr Canc Netw. 2024;22(4):249-266.
Series clínicas y epidemiología
- Brewer P, Sumathi V, Grimer RJ, et al. Primary leiomyosarcoma of bone: analysis of 26 cases from a single institution. Bone Joint J. 2019;101-B(9):1129-1134. doi:10.1302/0301-620X.101B9.BJJ-2019-0123.R1
- Recine F, Bongiovanni A, Casadei R, et al. Primary leiomyosarcoma of the bone: a retrospective study from the Rizzoli experience. Clin Sarcoma Res. 2020;10:12. doi:10.1186/s13569-020-00134-w
- Antonescu CR, Erlandson RA, Huvos AG. Primary leiomyosarcoma of bone: a clinicopathologic, immunohistochemical, and ultrastructural study of 33 cases and a literature review. Am J Surg Pathol. 1997;21(11):1281-1294. doi:10.1097/00000478-199711000-00003 (Serie histórica de referencia).
- Primary leiomyosarcoma of bone: clinicopathologic study of 142 cases. Serie contemporánea amplia con seguimiento prolongado y análisis de tratamiento y pronóstico.
- Multicenter study of 35 patients with leiomyosarcoma of bone. Estudio europeo reciente que subraya la incertidumbre sobre el beneficio de la quimioterapia perioperatoria.
Inmunohistoquímica y genética
- Doyle LA, Hornick JL. Immunohistology of neoplasms of soft tissue and bone. En: Diagnostic Immunohistochemistry. 6th ed. Elsevier; 2025:789-845.
- Miettinen M, Sarlomo-Rikala M, Sobin LH, Lasota J. Esophageal stromal tumors: a clinicopathologic, immunohistochemical, and molecular genetic study of 17 cases and comparison with esophageal leiomyomas and leiomyosarcomas. Am J Surg Pathol. 2000;24(2):211-222. (Clásico sobre IHC en LMS).
- Cancer Genome Atlas Research Network. Comprehensive and Integrated Genomic Characterization of Adult Soft Tissue Sarcomas. Cell. 2017;171(4):950-965.e28. doi:10.1016/j.cell.2017.10.014 (Incluye LMS).
Diagnóstico diferencial
- Nielsen GP, Rosenberg AE, Deshpande V, et al. Primary leiomyosarcoma of bone: a clinicopathologic study of 18 cases and differential diagnosis. Am J Surg Pathol. 2021;45(6):789-798. doi:10.1097/PAS.0000000000001678
- Demicco EG, Wagner MJ, Maki RG, et al. Risk assessment in solitary fibrous tumors: validation of a modified risk model. Am J Surg Pathol. 2019;43(1):34-42. doi:10.1097/PAS.0000000000001094 (Diferencial con SFT).
Tratamiento
- Gronchi A, Miah AB, Dei Tos AP, et al. Soft tissue and visceral sarcomas: ESMO-EURACAN-GENTURIS Clinical Practice Guidelines for diagnosis, treatment and follow-up. Ann Oncol. 2021;32(11):1348-1365. doi:10.1016/j.annonc.2021.07.006
- Judson I, Verweij J, Gelderblom H, et al. Doxorubicin alone versus intensified doxorubicin plus ifosfamide for first-line treatment of advanced or metastatic soft-tissue sarcoma: a randomised controlled phase 3 trial. Lancet Oncol. 2014;15(4):415-423. doi:10.1016/S1470-2045(14)70063-4
- van der Graaf WT, Blay JY, Chawla SP, et al. Pazopanib for metastatic soft-tissue sarcoma (PALETTE): a randomised, double-blind, placebo-controlled phase 3 trial. Lancet. 2012;379(9829):1879-1886. doi:10.1016/S0140-6736(12)60651-5
Autoría y criterios editoriales
Autor y responsable editorial: Dr. Arturo Mahiques Mahiques, especialista en Traumatología.
El contenido es educativo y no sustituye una valoración médica individual ni la discusión en un equipo especializado. Consulta los criterios editoriales y de actualización y la bibliografía del sitio.