Interpretación de masas de partes blandas: diagnóstico diferencial, imagen y manejo multidisciplinar
Las masas de partes blandas constituyen uno de los motivos de consulta más frecuentes en traumatología, cirugía ortopédica y atención primaria. Su espectro etiológico es enormemente amplio: abarca desde lesiones reactivas benignas —gangliones, quistes sinoviales, hematomas organizados, miositis osificante— hasta sarcomas de alto grado con potencial metastásico y pronóstico vital adverso. La correcta interpretación de estas masas exige una aproximación sistemática e integrada que combine la historia clínica, la exploración física, las técnicas de imagen apropiadas y, en casos seleccionados, la biopsia con estudio anatomopatológico y genético molecular. La clasificación actual de la Organización Mundial de la Salud (OMS 2020, 5ª edición) ha incorporado criterios genéticos moleculares que han reclasificado numerosas entidades: el término «histiocitoma fibroso maligno» ha sido suprimido (reemplazado por sarcoma pleomórfico indiferenciado, UPS, diagnóstico de exclusión) y el «hemangiopericitoma» ha pasado a denominarse tumor fibroso solitario (SFT), definido por la fusión NAB2-STAT6 y la inmunoexpresión nuclear de STAT6. Esta ficha, revisada el 27 de septiembre de 2026, integra criterios actuales de imagen, biopsia y derivación a unidades expertas. La 5.ª edición OMS de 2020 sigue siendo la referencia impresa consolidada y la 6.ª edición de Soft Tissue and Bone Tumours dispone de versión beta online.
En 1 minuto
La gran mayoría de las masas de partes blandas son benignas; los sarcomas son poco frecuentes y requieren circuitos diagnósticos especializados.
Tamaño creciente, localización profunda, >5 cm, dolor persistente o hallazgos infiltrativos aumentan la sospecha, pero ningún criterio aislado diagnostica un sarcoma.
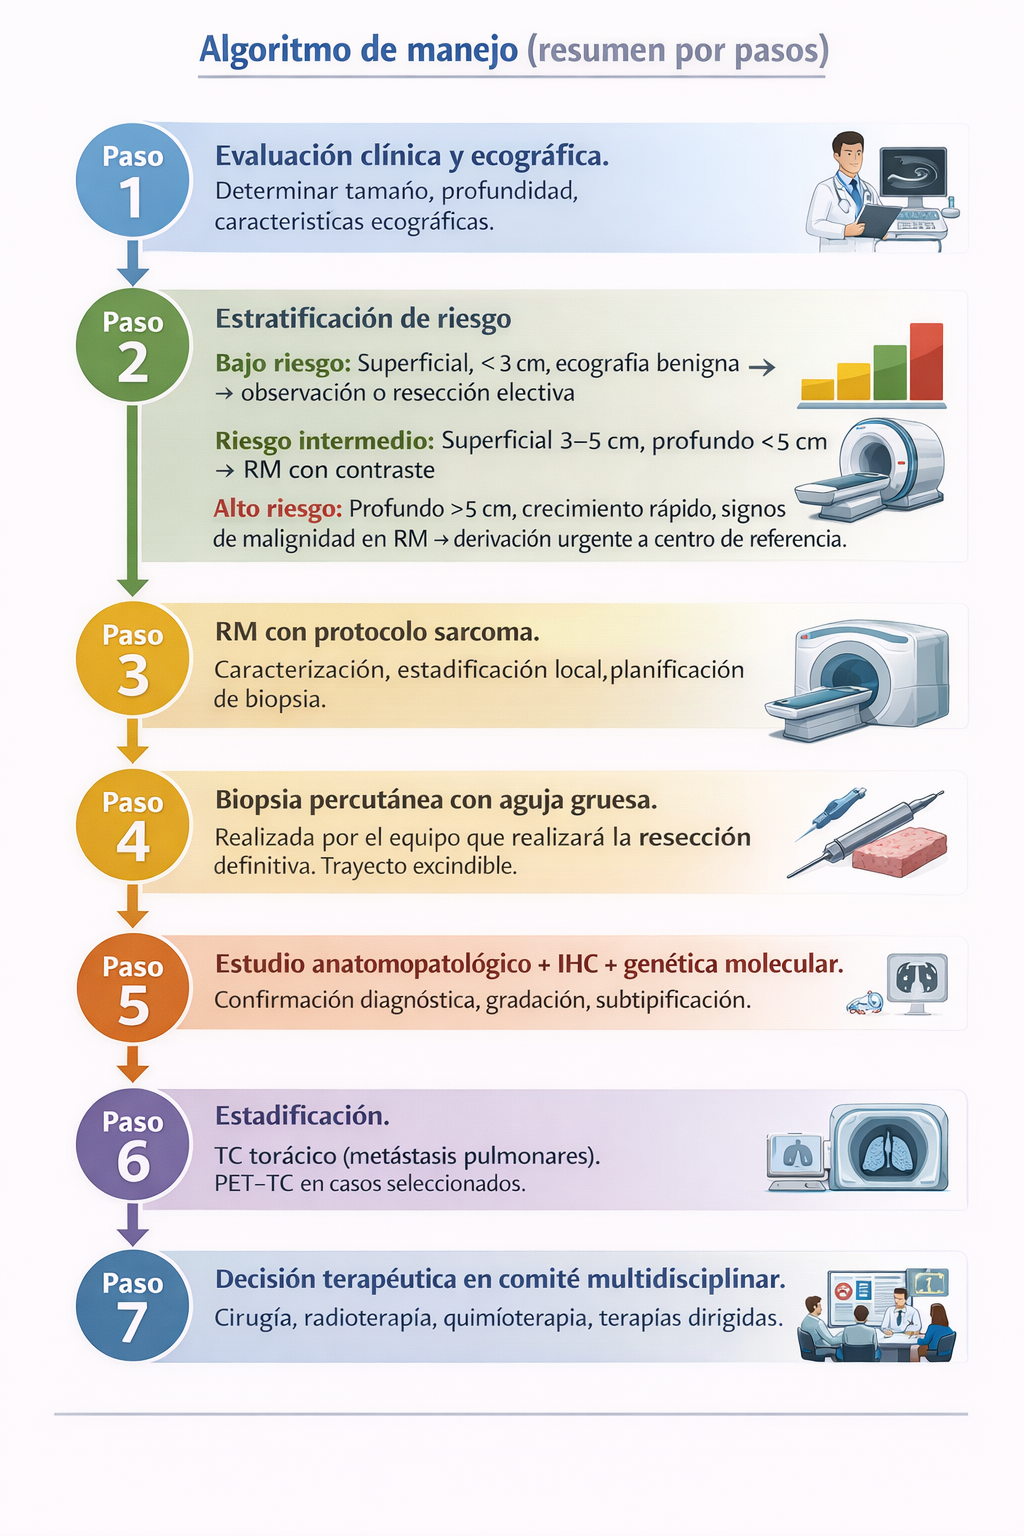
En masas superficiales, ecografía y/o radiografía pueden ser estudios iniciales. Si la evaluación es indeterminada o existe sospecha clínica, la RM es la técnica principal para caracterización y estadificación local.
Una masa profunda o >5 cm merece un umbral bajo para RM y derivación a una unidad experta; es una bandera de alarma, no un diagnóstico de sarcoma.
Por equipo que hará la resección. Core needle es estándar. PAAF no adecuada.
La escisión no planificada de una masa que finalmente resulta ser un sarcoma puede contaminar planos y obligar a una cirugía de rescate más compleja.
Conceptos generales
1.1 Definición y clasificación
Una masa de partes blandas es cualquier tumoración, aumento de volumen o lesión ocupante de espacio localizada en los tejidos extraesqueléticos: piel, tejido celular subcutáneo, fascia, músculo, tendones, nervios, vasos y tejido conectivo intersticial.
Las entidades que pueden presentarse como masas de partes blandas se clasifican en cuatro grandes categorías:
- Tumores benignos: Lipoma, hemangioma, tumor de células gigantes de la vaina tendinosa, schwannoma, neurofibroma, fibromatosis, elastofibroma, etc.
- Tumores malignos (sarcomas): Liposarcoma, leiomiosarcoma, sarcoma pleomórfico indiferenciado (UPS), sarcoma sinovial, tumor fibroso solitario (SFT), sarcoma de Ewing extraesquelético, rabdomiosarcoma, angiosarcoma.
- Lesiones reactivas y seudotumorales: Ganglión, quiste sinovial, hematoma organizado, miositis osificante, fascitis nodular, elastosis, granuloma de cuerpo extraño.
- Metástasis y tumores de estirpe no mesenquimal: Metástasis de carcinoma (pulmón, mama, riñón), melanoma, linfoma, carcinoma basocelular/espinocelular.
1.2 Cambios nosológicos esenciales (OMS 2020-2026)
- Histiocitoma fibroso maligno (HFM): Término suprimido. La inmensa mayoría de estos tumores corresponden a sarcomas pleomórficos indiferenciados (UPS) tras exclusión de otras líneas de diferenciación. El UPS es hoy un diagnóstico de exclusión que requiere un panel inmunohistoquímico completo (citoqueratinas, S100, SOX10, actina, desmina, MDM2, CDK4, miogenina, MyoD1, CD34, STAT6).
- Hemangiopericitoma: Término suprimido. Todas las neoplasias previamente diagnosticadas como hemangiopericitoma se integran en el espectro del tumor fibroso solitario (SFT), definido por la fusión NAB2-STAT6 y la inmunoexpresión nuclear de STAT6. El hemangiopericitoma infantil se denomina actualmente fibromatosis infantil o tumor fibroblástico.
- Tumores fibrohistiocíticos: El tumor de células gigantes de la vaina tendinosa y el tumor de células gigantes de partes blandas mantienen su denominación, pero se ha demostrado su origen en células mesenquimales con fusión CSF1.
- Liposarcoma bien diferenciado: Se prefiere el término tumor lipomatoso atípico para las localizaciones extremitarias y superficiales, reservando «liposarcoma bien diferenciado» para retroperitoneo, mediastino y cabeza-cuello por su peor pronóstico.
Clínica
La evaluación clínica sigue siendo el primer escalón diagnóstico. Aunque ningún hallazgo aislado es patognomónico, la combinación de ciertos factores permite estratificar el riesgo y orientar las pruebas complementarias.
| Parámetro | Sugiere benignidad | Sugiere malignidad |
|---|---|---|
| Tiempo de evolución | Años, estable | Semanas-meses, crecimiento progresivo |
| Dolor | Ausente o mecánico | Persistente, nocturno, en reposo |
| Tamaño | ≤5 cm | >5 cm (bandera de alarma que debe integrarse con profundidad, crecimiento e imagen) |
| Profundidad | Superficial a fascia | Profundo a fascia (aumenta la sospecha y justifica evaluación especializada) |
| Consistencia | Blanda, renitente, quística | Firme, pétrea, leñosa |
| Signo de Tinel | Posible en schwannoma/neurofibroma | Ausente |
| Soplo/thrill | Hemangioma, malformación AV | Sarcoma hipervascular (raro) |
| Antecedentes | Traumatismo, cirugía | Radioterapia previa, NF1, retinoblastoma, Li-Fraumeni |
* La presencia de síntomas B (fiebre, pérdida de peso, astenia) debe hacer sospechar enfermedad metastásica o linfoma.
Imagen
3.1 Radiografía simple
- Utilidad limitada pero no despreciable. Permite detectar calcificaciones (flebolitos en hemangioma, calcificaciones distróficas en sarcomas, matriz condroide en condrosarcoma extraesquelético), osificación periférica en miositis osificante (patrón en cáscara de huevo, más madura en periferia) y erosión/reacción perióstica en tumores que afectan al hueso adyacente.
3.2 Ecografía
- Prueba de primera línea para masas superficiales. Transductores lineales de alta frecuencia (7-15 MHz). Permite diferenciar lesiones quísticas (anecoicas, refuerzo posterior) de sólidas (hipoecoicas, hiperecoicas, heterogéneas).
- Hallazgos clave:
- Quístico simple: Ganglión, quiste sinovial, quiste epidérmico. Benigno.
- Complejo (quístico-hemorrágico): Hematoma organizado, schwannoma degenerado, sarcoma mixoide.
- Sólido hipoecoico homogéneo: Linfoma, sarcoma de Ewing.
- Sólido heterogéneo con vascularización: Sarcoma de alto grado.
- Lipoma: Ecogenicidad variable, compresible, sin vascularización.
- Doppler color: Los sarcomas de alto grado suelen mostrar vascularización caótica, con flujo arterial de alta velocidad y baja resistencia.
3.3 Resonancia magnética
- Técnica principal para caracterización y estadificación local de masas indeterminadas o sospechosas. El protocolo se adapta al caso e incluye secuencias anatómicas sensibles a grasa/agua y, habitualmente, contraste; la difusión puede aportar información complementaria.
- Signos de malignidad:
- Tamaño >5 cm
- Bordes mal definidos, infiltrativos, seudocápsula
- Señal heterogénea en T2 (necrosis, hemorragia)
- Realce periférico irregular, heterogéneo, nodular
- Restricción en difusión (ADC bajo)
- Edema perilesional extenso
- Invasión de planos adyacentes (vasos, hueso)
- Signos de benignidad:
- Bordes bien definidos, cápsula
- Señal homogénea en T2
- Realce periférico septal (encondroma, lipoma)
- ADC alto
- Patrones específicos:
- Lipoma: Señal grasa, supresión completa en STIR.
- Schwannoma: Signo del blanco diana invertido, realce intenso, excéntrico al nervio.
- Neurofibroma: Signo de la diana, fusiforme, concéntrico.
- Tumor fibroso solitario (SFT): Patrón en «remolino», vascularización intensa, realce heterogéneo.
3.4 Tomografía computarizada y PET-TC
- TC: Indicada en masas profundas (retroperitoneo, pelvis), valoración de erosión ósea, detección de calcificaciones y estadificación pulmonar de sarcomas.
- PET-TC con FDG: No es una prueba inicial rutinaria para toda masa de partes blandas. Puede ser útil en escenarios seleccionados de estadificación, respuesta o sospecha de transformación en NF1, pero existe solapamiento metabólico entre lesiones benignas, ANNUBP y MPNST y no debe utilizarse un umbral SUV fijo como criterio diagnóstico aislado.
Algoritmo diagnóstico-terapéutico
Biopsia: el paso crítico
5.1 Tipos de biopsia
- Biopsia con aguja gruesa (core needle biopsy): Técnica estándar en una masa sospechosa. Guiada por imagen cuando sea necesario y planificada para obtener tejido viable suficiente para histología, inmunohistoquímica y estudios moleculares, sin imponer un número universal de pases o calibre.
- Biopsia incisional: Indicada cuando la biopsia con aguja gruesa no es diagnóstica, en tumores heterogéneos, o en centros sin disponibilidad de biopsia percutánea. Requiere incisión longitudinal (en el eje de la extremidad), hemostasia cuidadosa y drenaje externo. El trayecto debe ser excindible en bloque con la pieza quirúrgica.
- Biopsia escisional: Excepcional; puede considerarse en lesiones superficiales muy pequeñas (<3 cm) con alta probabilidad de benignidad y un abordaje compatible con una eventual cirugía definitiva. Debe evitarse ante sospecha de sarcoma.
- Punción aspiración con aguja fina (PAAF): no es la técnica estándar para el diagnóstico inicial de un sarcoma de partes blandas porque aporta menos arquitectura que la core; puede tener utilidad en situaciones seleccionadas definidas por el equipo experto.
5.2 Errores frecuentes en la biopsia
- Incisión transversa (dificulta la resección amplia posterior).
- Contaminación de planos anatómicos no implicados.
- Hematoma postbiopsia (disemina células tumorales).
- Muestra insuficiente para estudios complementarios.
- Biopsia realizada en centro no referente sin posibilidad de cirugía definitiva.
Diagnóstico diferencial
| Entidad | Clínica | Imagen | Tratamiento |
|---|---|---|---|
| Lipoma | Masa blanda, móvil, indolora | Ecografía: iso/hiperecoico, compresible. RM: señal grasa, supresión T2 | Observación o resección si síntomas |
| Gangión/Quiste sinovial | Masa quística, adyacente a articulación/tendón | Ecografía: anecoico, refuerzo posterior. RM: líquido, tabiques | Observación, aspiración, cirugía |
| Hemangioma | Masa blanda, coloración azulada, signo de disostosis | Ecografía: vascular, flebolitos. RM: hiperintenso T2, realce | Observación, escleroterapia, cirugía |
| TCG de vaina tendinosa | Nódulo duro, dedos, mano | Ecografía: hipoecoico, sin vascularización. RM: hemosiderina (T2 hipo) | Resección local |
| Schwannoma/Neurofibroma | Masa en eje nervioso, Tinel+, móvil transversal | RM: signo de la diana, realce, excéntrico/fusiforme | Observación o resección |
| Miositis osificante | Traumatismo previo, masa dolorosa, maduración centrípeta | Radiografía: osificación periférica. RM: edema, realce periférico | Observación, AINEs, resección |
- Sarcoma pleomórfico indiferenciado (UPS): Diagnóstico de exclusión. IHQ: vimentina+, negatividad para marcadores de linaje. Pronóstico adverso.
- Liposarcoma: Bien diferenciado (MDM2+), mixoide (FUS-DDIT3), pleomórfico, desdiferenciado.
- Leiomiosarcoma: Actina+, desmina+, caldesmón+. Origen vascular o de partes blandas.
- Sarcoma sinovial: Traslocación t(X;18) (SS18-SSX). Adultos jóvenes.
- Tumor fibroso solitario (SFT): Antiguo hemangiopericitoma. STAT6 nuclear+, CD34+. NAB2-STAT6 fusión.
- Sarcoma de Ewing extraesquelético: CD99+, EWSR1-FLI1. Células redondas.
- Rabdomiosarcoma: Miogenina+, MyoD1+. Embrionario, alveolar, pleomórfico.
- Angiosarcoma: CD31+, ERG+. Postradiación, linfedema crónico.
Derivación a centros de referencia de sarcomas
7.1 Criterios de derivación urgente
- Toda masa profunda >5 cm (independientemente de la clínica).
- Toda masa superficial >5 cm con características sospechosas (crecimiento rápido, dolor, consistencia firme).
- Toda masa que en RM muestra signos inequívocos de malignidad (bordes infiltrativos, necrosis, realce heterogéneo).
- Toda masa recidivante tras una resección previa (sospecha de sarcoma de bajo grado no diagnosticado).
- Pacientes con síndromes de predisposición genética (NF1, síndrome de Li-Fraumeni, retinoblastoma hereditario).
7.2 Qué no hacer antes de derivar
- Evitar biopsias o resecciones no planificadas antes de coordinar el caso con la unidad experta.
- La PAAF no es la técnica inicial de elección para un sarcoma sospechado; priorizar core planificada salvo indicación experta específica.
- Evitar una escisión marginal “casual” de una masa indeterminada o sospechosa.
- Completar la imagen necesaria para caracterización y planificación sin retrasar injustificadamente la derivación.
Resumen práctico
Indicaciones
- Derivación a centro de referencia de sarcomas ante toda masa profunda >5 cm o masa superficial >5 cm con características sospechosas.
- RM con protocolo sarcoma (T1, T2/STIR, difusión, contraste) para caracterización y estadificación local.
- Biopsia con aguja gruesa percutánea, guiada por imagen, realizada por el equipo que llevará a cabo la resección definitiva.
- Estudio anatomopatológico completo con IHC y genética molecular para subtipificación y gradación.
Técnica
- RM: secuencias obligatorias T1, T2/STIR, DWI, T1 con contraste. Campo de visión que incluya todo el compartimento anatómico.
- Biopsia core needle: planificar trayecto excindible y obtener tejido viable suficiente; calibre, número de cilindros y marcaje se individualizan según localización y protocolo del centro.
- Estudio IHC: panel de marcadores según sospecha histológica (STAT6, MDM2, CD34, S100, SOX10, actina, desmina, miogenina, CD31, ERG, citoqueratinas, EMA, CD45, etc.).
- Genética molecular: FISH o NGS para traslocaciones (SS18, EWSR1, FUS, DDIT3, NAB2-STAT6, HEY1-NCOA2) y mutaciones (IDH1/2, H3F3A, H3F3B, BRAF, KIT, PDGFRA).
Riesgos y complicaciones
- Excisión casual de un sarcoma no diagnosticado: puede contaminar planos y requerir una re-resección más amplia o reconstrucciones adicionales.
- Biopsia mal planificada: incisión transversa, contaminación de compartimentos, hematoma, trayecto no excindible.
- Diagnóstico erróneo por IHC/genética insuficiente: confusión entre SFT y meningioma, entre liposarcoma bien diferenciado y lipoma, entre UPS y otros sarcomas pleomórficos.
- Demora o fragmentación del circuito diagnóstico: puede dificultar la planificación multidisciplinar y retrasar el tratamiento adecuado.
Qué esperar del resultado
- El pronóstico depende de histología, grado, tamaño, localización, estadio, márgenes y respuesta al tratamiento; no debe resumirse en una cifra única aplicable a todos los sarcomas.
- En enfermedad metastásica, el pronóstico y las opciones terapéuticas varían ampliamente según el subtipo y la carga de enfermedad.
- El control local depende de subtipo, márgenes, anatomía y uso individualizado de radioterapia y otras modalidades.
Resumen para la práctica clínica
📌 Indicaciones
- ✓ Derivación a centro de referencia de sarcomas ante toda masa profunda >5 cm o masa superficial >5 cm con características sospechosas.
- ✓ RM con protocolo sarcoma (T1, T2/STIR, difusión, contraste) para caracterización y estadificación local.
- ✓ Biopsia con aguja gruesa percutánea, guiada por imagen, realizada por el equipo que llevará a cabo la resección definitiva.
- ✓ Estudio anatomopatológico completo con IHC y genética molecular para subtipificación y gradación.
🔧 Técnica
- 🔧 RM: secuencias obligatorias T1, T2/STIR, DWI, T1 con contraste. Campo de visión que incluya todo el compartimento anatómico.
- 🔧 Biopsia core needle: planificar trayecto excindible y obtener tejido viable suficiente; calibre, número de cilindros y marcaje se individualizan según localización y protocolo del centro.
- 🔧 Estudio IHC: panel de marcadores según sospecha histológica (STAT6, MDM2, CD34, S100, SOX10, actina, desmina, miogenina, CD31, ERG, citoqueratinas, EMA, CD45, etc.).
- 🔧 Genética molecular: FISH o NGS para traslocaciones (SS18, EWSR1, FUS, DDIT3, NAB2-STAT6, HEY1-NCOA2) y mutaciones (IDH1/2, H3F3A, H3F3B, BRAF, KIT, PDGFRA).
⚠️ Riesgos
- ⚠️ Excisión casual de un sarcoma no diagnosticado: puede contaminar planos y requerir una re-resección más amplia o reconstrucciones adicionales.
- ⚠️ Biopsia mal planificada: incisión transversa, contaminación de compartimentos, hematoma, trayecto no excindible.
- ⚠️ Diagnóstico erróneo por IHC/genética insuficiente: confusión entre SFT y meningioma, entre liposarcoma bien diferenciado y lipoma, entre UPS y otros sarcomas pleomórficos.
- ⚠️ Demora o fragmentación del circuito diagnóstico: puede dificultar la planificación multidisciplinar y retrasar el tratamiento adecuado.
✅ Resultados
- ✅ El pronóstico depende de histología, grado, tamaño, localización, estadio, márgenes y respuesta al tratamiento; no debe resumirse en una cifra única aplicable a todos los sarcomas.
- ✅ En enfermedad metastásica, el pronóstico y las opciones terapéuticas varían ampliamente según el subtipo y la carga de enfermedad.
- ✅ El control local depende de subtipo, márgenes, anatomía y uso individualizado de radioterapia y otras modalidades.
Bibliografía
Guías clínicas y consensos
- Gronchi A, Miah AB, Dei Tos AP, et al. Soft tissue and visceral sarcomas: ESMO-EURACAN-GENTURIS Clinical Practice Guidelines for diagnosis, treatment and follow-up. Ann Oncol. 2021;32(11):1348-1365. doi:10.1016/j.annonc.2021.07.006
- Vaz-Salgado MA, et al. Diagnosis and Therapy of Soft Tissue Sarcomas: Spanish Group for Research in Sarcomas (GEIS) Guidelines. Cancers (Basel). 2025;17(19):3158.
- WHO Classification of Tumours Editorial Board. WHO Classification of Tumours of Soft Tissue and Bone. 5th ed. Lyon: IARC Press; 2020. La 6.ª edición dispone de versión beta online.
Diagnóstico por imagen
- Noebauer-Huhmann IM, Weber MA, Lalam RK, et al. Soft tissue tumors in adults: ESSR-approved guidelines for diagnostic imaging. Semin Musculoskelet Radiol. 2025;29(1):5-28.
Biopsia y anatomía patológica
- Traina F, Errani C, Toscano A, et al. Current concepts in the biopsy of musculoskeletal tumors: AAOS exhibit selection. J Bone Joint Surg Am. 2024;106(5):456-465.
- Schaefer IM, Hornick JL. Diagnostic immunohistochemistry in soft tissue and bone tumors: an update. Surg Pathol Clin. 2025;18(1):1-18.
- Dermawan JK, Rubin BP, Kilpatrick SE, et al. Molecular classification of soft tissue sarcomas: implications for diagnosis and therapy. J Clin Oncol. 2026;44(4):412-428.
Sarcomas específicos y organización asistencial
- Martin-Broto J, Moura DS, de Alava E, et al. Pazopanib for treatment of advanced malignant solitary fibrous tumors: a multicentre, single-arm, phase 2 trial. Clin Cancer Res. 2025;31(4):789-798.
- Blay JY, Penel N, Ray-Coquard I, et al. Improved survival of sarcoma patients in a national network: a population-based study from the French Sarcoma Group. J Clin Oncol. 2024;42(18):2145-2155.
- Andritsch E, Beishon M, Bielack S, et al. ECCO Essential Requirements for Quality Cancer Care: Soft Tissue Sarcoma in Adults and Bone Sarcoma. Eur J Cancer. 2025;198:113789.
Autoría y criterios editoriales
Autor y responsable editorial: Dr. Arturo Mahiques Mahiques, especialista en Traumatología.
El contenido es educativo y no sustituye una valoración médica individual ni la discusión en un equipo especializado. Consulta los criterios editoriales y de actualización y la bibliografía del sitio.